Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
PDE-Werte und -Gutachten – was die Behörden erwarten

PDE-Werte und -Gutachten – was die Behörden erwarten

7 Min. Lesezeit | von Dr. Sabine Paris
Erschienen im LOGFILE 14/2024

Mit der Revision der Kapitel 3 und 5 sowie des Annex 15 des EU-GMP-Leitfadens und der zugehörigen EMA-PDE-Guideline erfolgte im Jahr 2015 ein Paradigmenwechsel bei der Festlegung von Grenzwerten für die Reinigungsvalidierung. Anstelle der zuvor genutzten Kriterien, wie z. B. 10 ppm oder 1/1.000 der therapeutischen Dosis des Vorprodukts, ist jetzt ausschließlich eine toxikologische Risikobewertung basierend auf PDE-Werten zulässig.

Unabhängig davon, ob Sie die regulatorisch geforderten PDE-Gutachten selbst erstellen oder durch externe Toxikologen erstellen lassen, sollten Sie die Antworten auf diese beiden Fragen kennen: Was muss ein PDE-Gutachten enthalten? Und worauf achten GMP-Inspektor*innen?

Die folgende Übersicht zeigt, welche konkreten Anforderungen nationale und internationale behördliche Dokumente an die Ermittlung von PDE-Werten und an PDE-Gutachten stellen.


EMA PDE-Guideline

(Guideline on setting health based exposure limits for use in risk identification in the manufacture of different medicinal products in shared facilities, EMA/CHMP/ CVMP/ SWP/169430/2012, 2014)

  • Die Identifizierung des "kritischen Effekts" (die schädlichste Wirkung einer Substanz) sollte auf einer umfassenden Literaturrecherche basieren.
  • Die Suchstrategie und die Ergebnisse der Suche müssen eindeutig dokumentiert werden.
  • Diskussion über die Auswahl der kritischen Effekte und deren Referenzdosis (No Observed Adverse Effect Level, NOAEL, Lowest Observed Adverse Effect Level, LOAEL)
  • Tier- und Humanstudien sollten mit der Originalreferenz belegt und hinsichtlich ihrer Qualität (Studiendesign, Befundbeschreibung, Genauigkeit des Berichts etc.) überprüft werden.
  • Die PDE-Bestimmungsstrategie sollte eine klare Begründung für die Sicherheitsfaktoren liefern, die bei der Ableitung der PDE-Werte angewendet wurden.
  • Um den GMP-Inspektoren einen Überblick zu geben, sollte die erste Seite eines PDE-Gutachtens eine Zusammenfassung des Bewertungsprozesses sein (siehe Abbildung 1).
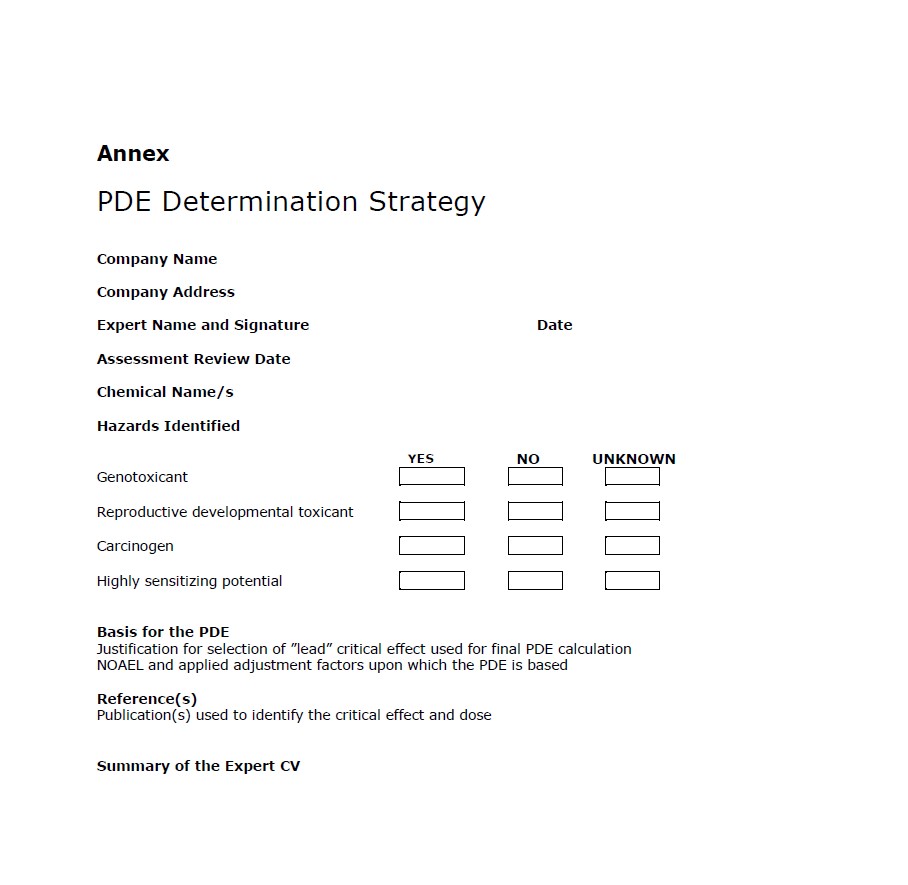
Abbildung 1          Beispiel für eine Übersichtsseite im PDE-Gutachten (Quelle: EMA-PDE-Guideline)


Aide Mémoire 07120104 der ZLG: Überwachung von Arzneimittelherstellern (2019)

(Formular 071201_F01_02, optionale Berichtsvorlage)

Vermeidung von Kreuzkontamination

Wissensbasierte toxikologische Bewertung der verwendeten wirksamen Substanzen:

  • Grundlage: Toxikologische Bewertung gem. EMA-PDE-Guideline und diesbezügliches Q&A-Papier
  • Berechnung der PDE-Werte
    • Ausgangsdatenbasis und -validität, Rechercheumfang, fachliche Kompetenz, Dokumentation des Verfahrens
    • Identifizierung kritischer Effekte
    • Ermittlung der NOAEL(s) bzw. LOAEL(s)
    • Ermittlung der Sicherheitsfaktoren (auch in Abhängigkeit von Ausgangswerten)
    • Berechnungsverfahren der PDE-Werte
    • für jede Applikationsform und jeden kritischen Effekt ist eine PDE-Berechnung durchzuführen
  • Auswahl des niedrigsten PDE-Werts als Grundlage für Berechnung des Akzeptanzkriteriums („Residual limit“) für Reinigungsvalidierung
  • analytische Fähigkeit zur Bestimmung von Restmengen im errechneten Bereich
    • Qualitätsrisikomanagement zur Bewertung und Kontrolle des Risikos und der demnach zu definierenden Maßnahmen

Aide Mémoire 07123001 der ZLG: Inspektion der Reinigungsvalidierung und –verifizierung (2023)

Mindestens folgende Informationen sollten aktuell und leicht verfügbar sein:

  • Übersicht der potenziellen Abbauprodukte der Wirkstoffe und ggf. Hilfsstoffe sowie eine Bewertung/Einschätzung zum Gesundheitsrisiko (z. B. Literaturrecherche)
  • für jeden gesundheitlich potenziell relevanten Rückstand:
    • das zugrunde gelegte gesundheitsbasierte Expositionslimit (PDE-Wert):
      • ggf. getrennt für verschiedene Expositionsrouten (sofern Folgeprodukte hergestellt werden, die auf verschiedenen Wegen verabreicht werden)
      • ggf. unter Berücksichtigung pharmakologischer Effekte, die als Verunreinigung im Folgeprodukt zu einer unerwünschten Wechselwirkung mit dem Folgeprodukt führen können
      • inkl. Referenz-Nr. des toxikologischen Gutachtens
  • Eine Übersicht der Folgeprodukte mit Kontaminationsrisiko bei gemeinsamen produkt-berührenden Oberflächen inkl. Rückstandsgrenzwerten:
    • maximale Tagesdosis
    • Art der Verabreichung (peroral, parenteral, pulmonal usw.)
    • kleinste Chargengröße, in der das Folgeprodukt hergestellt wird
  • Im Falle der Auftragsherstellung hat der Auftraggeber dem Auftragnehmer Zugang zu den toxikologischen und pharmakologischen Daten zu gewähren!
    Am besten Regelung im Verantwortungsabgrenzungsvertrag!
  • Bei der Ermittlung eines ‚worst case‘-Rückstandes dürfen die toxikologischen Risiken eines Vorproduktes und seine Reinigbarkeit nicht gemeinsam betrachtet werden!


PIC/S Aide-memoire for Inspection of Health Based Exposure Limit (HBEL) Assessments and Use in Quality Risk Management (PI 052-1, 2020)

Hinweis: Health Based Exposure Limit (HBEL) ist der gesundheitsbezogene Grenzwert, der als PDE-Wert anzugeben ist.

Ein HBEL-Bewertungsbericht sollte enthalten:

  • Eine Zusammenfassung der Entscheidungen, eine Begründung und den endgültigen HBEL-Wert (= PDE-Wert)
  • Datum und Unterschrift von der/den Person(en), die die Bewertung durchgeführt hat/haben, einen Lebenslauf oder auf diesen verweisen.
  • Umfassende Literaturrecherche – eine klar dokumentierte Suchstrategie
  • Ergebnisse der Suche und Kommentar zu den Ergebnissen
  • Identifizierung der kritischen Effekte und Ausgangspunkte, die in den HBEL-Berechnungen verwendet werden – nicht-klinische Daten und klinische Erfahrung; eindeutige Begründung für die Zuordnung von Sicherheitsfaktoren

Die in der Zusammenfassung festgehaltenen Schlussfolgerungen sollten aus spezifischen Inhalten im Dokument abgeleitet sein. Ohne eindeutige Begründung dürfen keine Inhalte ausgeschlossen werden.

Gibt es eine plausible Erklärung, warum die verwendete Suche als am besten geeignet angesehen wurde?

Berücksichtigt der Bericht die durch die Suche gefundenen Daten? Werden auch die gesuchten Aspekte, zu denen keine produktbezogenen Informationen gefunden wurden, erfasst, z. B. Karzinogenität?

Normalerweise wird der niedrigste ermittelte PDE-Wert verwendet. Wenn nicht, sollte dies begründet werden. Wenn Sie diesbezüglich unsicher sind, sollten Sie eine Expertenmeinung einholen, falls die Kontrolle des Produkts in Mehrzweckanlagen ein hohes Risiko darstellt.

Eine Begründung für die Auswahl der Sicherheitsfaktoren, die für die PDE-Berechnung genutzt werden, sollte dokumentiert werden. Es sollte eine Erklärung für die Auswirkung von verschiedenen Verabreichungswegen (von potenziell kontaminierten Produkten) und von Tierarzneimitteln, jegliche Empfindlichkeit bestimmter Spezies, auf den PDE-Wert gegeben werden.

Ein Lebenslauf sollte die Qualifikationen des Gutachters belegen (typischerweise ein Abschluss in Pharmazie, Pharmakologie oder anderen relevanten pharmazeutischen Wissenschaften), einen Hintergrund in Toxikologie mit angemessener vorheriger Erfahrung in der Bestimmung von gesundheitsbezogenen Expositionsabschätzungen wie z. B.:

  • Arbeitsplatzgrenzwerte (Occupational Exposure Limit, OEL)
  • Restlösemittel
  • elementare Verunreinigungen (Bestimmung der PDE-Werte)

Quellen

Guideline on setting health based exposure limits for use in risk identification in the manufacture of different medicinal products in shared facilities, EMA/ CHMP/ CVMP/ SWP/ 169430/ 2012, 2014 – GMP-BERATER, Kapitel H.3.3.7

Aide Mémoire 07120104 der ZLG: Überwachung von Arzneimittelherstellern (Formular 071201_F01_02, optionale Berichtsvorlage, 2019), GMP-BERATER Kapitel D.4

Aide Mémoire 07123001 der ZLG: Inspektion der Reinigungsvalidierung und –verifizierung (2023), GMP-BERATER, Kapitel D.11

PIC/S Aide-memoire for Inspection of Health Based Exposure Limit (HBEL) Assessments and Use in Quality Risk Management (PI 052-1, 2020), https://picscheme.org/users_uploads/news_news_documents/5ef0b5df2ee1a.pdf


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Dr. Sabine Paris
Dr. Sabine Paris

Folgende Beiträge könnten Sie auch interessieren

Bedeutung und Ziele von Personalentwicklung in der pharmazeutischen Industrie

Bedeutung und Ziele von Personalentwicklung in der pharmazeutischen Industrie

Neue Technologien und steigende regulatorische Anforderungen stellen die pharmazeutische Industrie vor stetige Herausforderungen. Eine gezielte Personalentwicklung hilft, die Kompetenzen der Mitarbeitenden weiterzuentwickeln und kompetentes Handeln im GMP-Umfeld sicherzustellen.

Weiterlesen
Frage der Woche | GMP-Verlag

Was sind Standardgeräte und Sonderanlagen im Labor?

Hier geht es zur Antwort:
Weiterlesen
EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

Die EMA-Arbeitsgruppe für Kombinationsprodukte (COMBO) arbeitet daran, Stellungnahmen Benannter Stellen (Notified Body Opinions, NBOps) und die pharmazeutische Qualitätsbewertung besser aufeinander abzustimmen.
Weiterlesen
PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S hat die Grundlage seiner internationalen Zusammenarbeit überarbeitet. Die Neufassung des Pharmaceutical Inspection Co-operation Scheme, PIC/S 1/95 (Rev. 7), wurde am 2. November 2026 in Istanbul verabschiedet und trat am selben Tag in Kraft.
Weiterlesen
First Air: Sehen, verstehen und optimieren

First Air: Sehen, verstehen und optimieren

Die Strömungsvisualisierung ist ein wichtiges Instrument, um den First-Air-Schutz bei der aseptischen Herstellung steriler Arzneimittel zu bewerten. Sie hilft, kritische Luftströmungen und den Einfluss von Personaleingriffen zu erkennen und gezielte Verbesserungen abzuleiten. Darüber hinaus zeigt der Einsatz von CFD-Simulationen, wie sich das Anlagendesign frühzeitig optimieren und die Ergebnisse für die Schulung des Bedienpersonals nutzen lassen.

Weiterlesen
EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

Die EMA hat ihr Frage-Antwort-Dokument zu Nitrosaminverunreinigungen in Humanarzneimitteln aktualisiert.

Weiterlesen
FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

Die FDA hat ihr Konzept zur Zusammenarbeit zwischen dem Center for Drug Evaluation and Research (CDER) und dem Office of Inspections and Investigations (OII) überarbeitet. Die Version 2.0 des Concept of Operations (ConOps) gilt seit dem 21. Oktober 2026 und ersetzt die ursprüngliche Fassung vom Juni 2017.
Weiterlesen
Temperaturmapping in der Pharmalogistik

Temperaturmapping in der Pharmalogistik

Die Temperatur spielt in der Pharmalogistik eine zentrale Rolle, denn Temperaturüber- oder -unterschreitungen können die Arzneimittelqualität beeinträchtigen und die Patientensicherheit gefährden. Daher muss die Temperatur bei Lagerung und Transport kontrolliert werden. Durch ein Temperaturmapping können kritische Bereiche in Lagerräumen identifiziert werden.

Weiterlesen
Frage der Woche | GMP-Verlag

Wie wird die Weisungsbefugnis der Verantwortlichen Person geregelt?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
PDE-Gutachten | Beispieldokument

PDE-Gutachten | Beispieldokument

Warum benötigen Sie ein PDE-Gutachten? Seit dem 1. Juni 2016 müssen für alle Human- und Tierarzneimittel, die in Mehrzweckanlagen hergestellt werden, PDE-Werte (Permitted Daily Exposure) für enthaltene Wirkstoffe ermittelt werden. Folgende Leistungen sind enthalten 1. Ausstellung des PDE-Gutachtens individuell für Ihr Unternehmen gemäß der EMA-RichtlinieErstellung durch einen europäischen Toxikologen2. Ggf. Erläuterung des Gutachtens in Englisch (10–15 Minuten) durch einen Toxikologen nach Lieferung des Gutachtens (z. B. über Skype) Diese Informationen benötigen wir von Ihnen Name und Adresse der Firma Name der Substanz Arzneiform Applikationsweg der Substanz bzw. Folgesubstanz (Reinigungsvalidierung) Angebot direkt anfordern

Lieferzeit ca. 2-5 Werktage nach Zahlungseingang
0,00 € netto zzgl. MwSt.