Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Qualifizierung im Lebenszyklus einer Anlage

Qualifizierung im Lebenszyklus einer Anlage

Auszug aus dem GMP:KnowHow Anlagenqualifizierung 2.0

6 Min. Lesezeit | von Dr. Julia Frej, René Mosinski
Erschienen im LOGFILE 04/2026

Von der ersten Risikoanalyse bis zur Stilllegung - der Lebenszyklus einer Anlage ist weit mehr als DQ, IQ, OQ und PQ. Wer Qualifizierung ganzheitlich denkt, schafft nicht nur Compliance, sondern legt den Grundstein für Qualität, Effizienz und nachhaltigen Projekterfolg.


Der Lebenszyklus einer Anlage beginnt mit der initialen Qualifizierung und erstreckt sich über die Implementierung, den Betrieb bis hin zur Außerbetriebnahme. Die abgeschlossene Qualifizierung weist dabei die Eignung von Gebäuden, Einrichtungen, Anlagen, Maschinen, Computern, Mitarbeitern und Lieferanten von Einsatzstoffen für den vorgesehenen Einsatzzweck nach. Die erfolgreiche Qualifizierung ist Voraussetzung für die Durchführung von Prozess- und Methodenvalidierung. Die Qualifizierung im Lebenszyklus einer Anlage kann wie folgt aussehen:
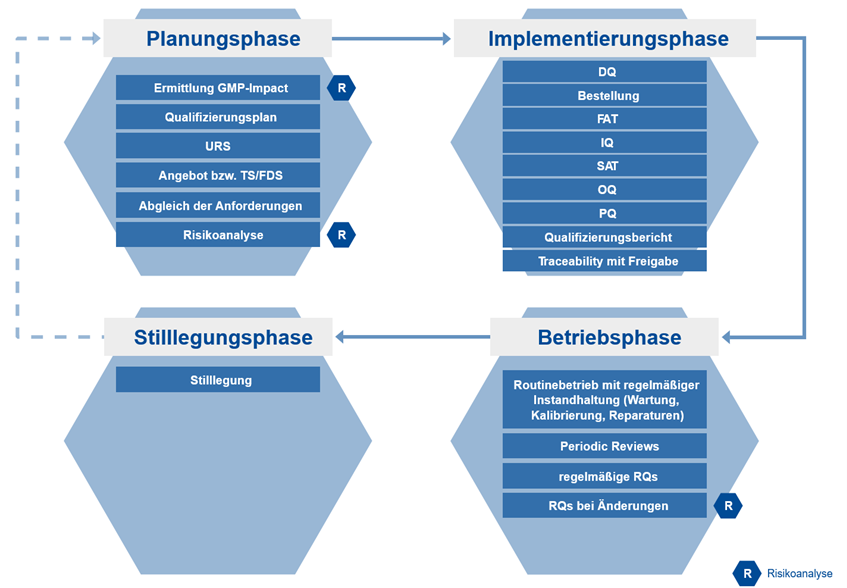

Bei einer neuen Anlage beginnt der Lebenszyklus bei der Planungsphase. Dort geht es darum, den GMP-Impact mit Hilfe einer Risikoanalyse zu ermitteln, den Qualifizierungsplan und das Lastenheft bzw. die URS zu erstellen, eventuell eine CSV-Systembeschreibung zu erstellen, das Angebot bzw. das Pflichtenheft (TS/FDS) einzuholen und mit den Anforderungen abzugleichen und schließlich wieder eine Risikoanalyse zu erstellen. Nach erfolgreichem Abschluss der Planungsphase, folgt die Implementierungsphase mit der Designqualifizierung (DQ), der Bestellung, dem Factory Acceptance Test (FAT), der Installationsqualifizierung (IQ), dem Site Acceptance Test (SAT), der Operational Qualification (OQ), der Performance Qualification (PQ), dem abschließenden Qualifizierungsbericht und der Tracebility-Matrix mit Freigabe. Anschließend folgt die Betriebsphase. Dort gibt es den Routinebetrieb mit regelmäßiger Instandhaltung (Wartung, Kalibrierung, Reparaturen), Periodic Reviews, regelmäßige Requalifizierungen bzw. Requalifizierungen bei Änderungen (inkl. Risikoanalyse) und sofern relevant: Überprüfung von Audittrail und Benutzerverwaltung im Rahmen der CSV. Wenn die Anlage außer Betrieb genommen werden soll, folgt schließlich die Stilllegung im Rahmen der Stilllegungsphase. 


Planungsphase 

Eine detaillierte Zeit-, Kosten- und Ressourcenplanung ist wesentlich für den erfolgreichen Verlauf des Gesamtprojektes. In der Praxis wird der Aufwand für Qualifizierungstätigkeiten regelmäßig unterschätzt. Infolgedessen ist der Zeitrahmen dafür nicht einzuhalten, und der Kostenrahmen wird gesprengt. Diese Planungen sollten bereits im Qualifizierungsmasterplan (QMP) enthalten sein. 

Im Terminplan sollte vor allem für die frühe Projektphase genügend Zeit vorgesehen werden. Je später ein Fehler bemerkt wird, desto größer ist der Aufwand, ihn zu korrigieren. Wichtig ist eine Abschätzung, wie viele Testpunkte abgearbeitet werden müssen, wo dies erfolgt und ob ausreichend Kapazitäten in Labors und weiteren Fachabteilungen vorhanden sind. Auch gilt es Vorlaufzeiten (z. B. Rüstzeiten) einzuplanen. 

Ein wichtiger Bestandteil aller Qualifizierungsaktivitäten sind GMP-Risikoanalysen. Sie dienen der Ermittlung potenzieller Risiken und deren Ursachen sowie der Festlegung geeigneter Maßnahmen. Mit GMP-Risikoanalysen können Umfang und Tiefe einer Qualifizierung festgelegt werden. Das Potential einer GMP-Risikoanalyse besteht dabei darin, die Anzahl der Tests oder Prüfungen zu reduzieren. 

Für eine effektive Qualifizierung sollten alle Aktivitäten aus den Projektphasen für die Qualifizierung nutzbar sein, um Doppelarbeiten zu vermeiden. Dabei ist auf eine Gute Dokumentationspraxis zu achten. 


Implementierungsphase 

In der Designphase werden die Weichen für die Qualität einer Anlage gestellt, aber auch für den reibungslosen Ablauf des Gesamtprojektes. Die Designqualifizierung (DQ) umfasst die Dokumentation der Planungsphase einschließlich der Entscheidungsfindung. DQ-Dokumente beschreiben die Anforderungen des Auftraggebers zum Liefer- und Leistungsumfang (Lastenheft/URS) bzw. die Übereinkunft mit dem Auftragnehmer zur Realisierung und Abwicklung des Projektes (Pflichtenheft/TS/FDS). 

Bei der Installationsqualifizierung (IQ) wird die Ausrüstung auf Übereinstimmung mit dem in der DQ (Designqualifizierung) erstellten Anforderungsprofil und auf ordnungsgemäße Installation geprüft. Die Installationsqualifizierung umfasst also nicht nur die korrekte Installation, sondern auch die Identifizierung des gesamten Lieferumfangs der Ausrüstung und die Bestätigung, dass sämtliche Bestandteile den im Pflichtenheft festgelegten Spezifikationen entsprechen. Ob die Inbetriebnahme vor oder nach der IQ erfolgen soll, hängt in erster Linie von der Art der Anlage ab. Um doppelte Arbeit und mehrmalige Durchführung identischer Prüfungen zu vermeiden, ist es unentbehrlich, den Zeitpunkt der Inbetriebnahme im Vorfeld zu planen. In vielen Fällen ist eine sichere Inbetriebnahme nur nach der IQ möglich. Hierzu zählen z. B. verfahrenstechnische Anlagen oder Wasseranlagen mit komplizierter Verrohrung. 

Die Funktionsqualifizierung (OQ) dient dem Nachweis, dass die Anlage auf der Basis festgelegter Parameter und innerhalb definierter Grenzen funktioniert. Die OQ ist ein Prüfprozess, deshalb müssen die anzuwendenden Testverfahren sowie die Akzeptanzkriterien im Voraus bestimmt sein. Ebenso wie die Installationsqualifizierung gehört die OQ zu den standardmäßig durchzuführenden Projektphasen innerhalb der Qualifizierung. Je nach Art der Ausrüstung kann die Qualifizierung mit Abschluss der OQ beendet sein, da nicht alle Systeme zwingend einer Leistungsqualifizierung (PQ) unterworfen werden. 

Im Rahmen der Leistungsqualifizierung (PQ) wird das richtige Zusammenspiel der bereits als Einzelbestandteile geprüften Ausrüstungsteile in größeren Einheiten wie z. B. Lüftungssystemen, Reinstwassersystemen, Abfüll- und Verpackungslinien geprüft. 


Betriebsphase 

Ein einmal erreichter Qualifizierungsstatus muss über den gesamten Lebenszyklus der Anlage bis hin zur Stilllegung garantiert werden. Dies erreicht man über regelmäßige Kalibrierungs-, Wartungs- und Instandhaltungsmaßnahmen, ein effektives Änderungsmanagement und regelmäßige Überprüfungen (Periodischer Review, PR). Änderungen können je nach ihrer Kritikalität und Auswirkung auf das Gesamtsystem zu einer Requalifizierung führen. 

Die Gesamtheit dieser Maßnahmen führt dazu, dass die Komplexität der Anlage während ihres Lebenszyklus zunimmt. Dies erfordert eine gut organisierte und kontinuierlich gepflegte Dokumentation der Anlage und ihrer Historie. Auch das Ausfallrisiko nimmt mit der Betriebsdauer zu. Die damit verbundenen Risiken und Maßnahmen sind in einer gesonderten Risikoanalyse zu bewerten. 


Stilllegungsphase 

Der Lebenszyklus einer Anlage endet mit der Stilllegung. Dabei ist zu beachten, dass es sich bei der Stilllegung um eine Änderung handelt, die mit dem Änderungsmanagement unterliegt. Oftmals wird vor Stilllegung eines Systems nochmals eine Requalifizierung durchgeführt, um sicher zu stellen, dass die Anlage bis zum Schluss korrekt funktioniert hat.


Haben Sie Fragen oder Anregungen? Bitte kontaktieren Sie uns.redaktion@gmp-verlag.de

Dr. Julia Frej
Dr. Julia Frej

Folgende Beiträge könnten Sie auch interessieren

News: EMA

EMA präzisiert Chargenkennzeichnung bei parallel gehandelten Arzneimitteln

Die EMA in ihrer Frage-Antwort-Sammlung zu GMP und GDP die Antwort auf Frage 4 zu Kapitel 5 des EU-GMP-Leitfadens überarbeitet. Sie erläutert, welche Chargennummern auf der Verpackung parallel gehandelter Arzneimittel anzugeben sind.
Weiterlesen
Frage der Woche | GMP-Verlag

Wie wird der Qualifizierungsprozess von Laborgeräten dokumentiert?

Hier geht es zur Antwort:
Weiterlesen
FDA-Findings: Sichere aseptische Herstellung beginnt beim Anlagendesign

FDA-Findings: Sichere aseptische Herstellung beginnt beim Anlagendesign

Auf der PDA/FDA Joint Regulatory Conference 2026 machte die FDA deutlich: Moderne Anlagentechnik allein gewährleistet keine Sterilitätssicherheit. Der Beitrag beleuchtet GMP-Mängel bei FDA-Inspektionen und die Rolle der Anlagenplanung bei der aseptischen Herstellung.

Weiterlesen
News: Europa

EDQM: Neue Arbeitsgruppe für 3D-gedruckte Arzneimittel

Die Europäische Arzneibuchkommission (EPC) hat die Einrichtung einer Arbeitsgruppe für 3D-gedruckte Arzneimittel beschlossen. Ziel ist es, geeignete Qualitätsstandards im Europäischen Arzneibuch (Ph. Eur.) zu verankern.
Weiterlesen
EMA: 14 neue Nitrosamine im Appendix 1

EMA: 14 neue Nitrosamine im Appendix 1

Der Appendix 1 zum Q&A der EMA zu Nitrosamin-Verunreinigungen ist im Oktober 2026 weiter ergänzt worden. Dieser Appendix enthält die zulässigen Aufnahmemengen (Acceptable Intake, AI) für N-Nitrosamine.
Weiterlesen
WHO: Entwurf zur Überarbeitung der Guidelines on Quality Risk Management

WHO: Entwurf zur Überarbeitung der Guidelines on Quality Risk Management

Die WHO hat einen überarbeiteten Entwurf ihrer „WHO guidelines on quality risk management“ veröffentlicht. Das Arbeitsdokument QAS/26.994 steht bis zum 15. November 2026 zur öffentlichen Kommentierung.

Weiterlesen
News: Künstliche Intelligenz

Ergebnisse des EMA-Workshops zu Anhang 22

Am 30. Juni diskutierte die Anhang-22-Arbeitsgruppe der EMA mit KI-Experten und Branchenvertretern der Pharmazeutischen Industrie über den zukünftigen Geltungsbereich des Anhangs (wir berichteten).
Weiterlesen
News: Künstliche Intelligenz

EMA Workshop zu Anhang 22 „Künstliche Intelligenz“

Der aktuelle Entwurf des Anhang 22 „Künstliche Intelligenz“ sieht vor, generative KI und LLM sowie probabilistische, dynamische und adaptive KI-Modelle für kritische GMP-Anwendungen auszuschließen. Dem widersprachen zahlreiche Kommentare während der öffentlichen Konsultation. Ziel müsse es eher sein, Innovation zu unterstützen und die Pharmaindustrie zu Investitionen zu ermutigen.
Weiterlesen
Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Belastbare PDE-Gutachten sind die Grundlage einer risikobasierten Reinigungsvalidierung. Der Beitrag zeigt, welche Mängel diesbezüglich bei GMP-Inspektionen häufig auftreten und wie Sie diese vermeiden können.

Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.