Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
8 Standards für die Prüfung von Softwareentwicklung

8 Standards für die Prüfung von Softwareentwicklung

Ein Auszug aus dem GMP-BERATER, Kapitel 9.C.4, Softwareentwicklung

9 Min. Lesezeit | von Markus Roemer und Dr. Siegfried Schmitt
Erschienen im LOGFILE Leitartikel 10/2023

Es gibt verschiedene Methoden, Standards und Ansätze für die Entwicklung von Software. Diese sind – mit Abstrichen und Anpassungen – analog auch für Hardware-Produkte anwendbar.

Der ISPE GAMP®5-Leitfaden verweist zum Beispiel auf verschiedene Standards wie

  • CMMI (Capability Maturity Model Integration),
  • RUP (Rational Unified Process),
  • RAD (Rapid Application Development).

Daneben gibt es weitere agile Methoden oder Normen wie ISO 12207 und SPICE (Software Process Improvement and Capability Determination1).

Im V-Modell wird die Entwicklung in einem einzigen Block dargestellt, in dem sich jedoch ein komplettes Eigenleben abspielt. Die oben genannten Standards und Normen umfassen mehrere hundert Seiten und sind inhaltlich sehr breit aufgestellt. Als Qualitäts- oder Validierungsbeauftragter sollte man eine Wissenstiefe in diesen Themen anstreben, die es einem erlaubt, solche Methoden bewerten zu können, ohne alle Details kennen zu müssen.

Der sogenannte Softwareentwicklungs-Lebenszyklus, aus dem übrigens auch die Validierung ihr V-Modell übernommen hat, beschreibt den Weg einer eingereichten Spezifikation über die Entwicklung zum Entwicklertest in das fertige Software Produkt (Release). In aller Regel werden komplexere Entwicklungstätigkeiten durch mehrere Entwickler umgesetzt. Daher ist es nötig, diesen Arbeitsfluss und die Methoden zu beschreiben.

Der Lieferant eines Systems kann sowohl firmenintern, durch eine externe Fachfirma oder durch einen Generalunternehmer repräsentiert sein. Durch Annahme der Benutzeranforderungen (Spezifikationen) geht der Lieferant (durch entsprechende vertragliche Bindungen) eine Bringschuld ein.


Sonderfall Open-Source-Software

Bei sogenannter „Open-Source-Software“ ist ein Verantwortlicher zu definieren, der die Lieferantenverantwortung hierfür übernimmt. Bei einer koordinierten Administration und Kontrolle kann diese Art der Software auch im regulierten Bereich verwendet werden.

Bei solchen Softwareprodukten arbeiten viele, generell unbekannte Entwickler mit. Ein Audit des Lieferanten im klassischen Sinne ist hier nicht möglich. Dieses Manko kann beispielsweise durch intensivere Prüfung ausgeglichen werden; dies insbesondere auch bevor Patches oder Upgrades installiert werden. Der Nachweis des korrekten Funktionierens der Software im GMP-Umfeld ist essentiell, wie auch die permanente Kontrolle über den Zugriff auf die Software. Wann und wo Open-Source-Software in einer Firma eingesetzt werden darf, sollte in internen Anweisungen und Risikoanalysen klar geregelt und analysiert werden. Die Anweisungen zur Computersystemvalidierung sollten diesen Aspekt beinhalten.

Annex 11 fordert, dass der Lieferant ein Qualitätsmanagementsystem (QMS) vorweisen muss, unabhängig davon, ob der Lieferant eine interne Abteilung oder ein externer Dienstleister, ein Klein- oder Großunternehmen ist. In diesem QMS muss zwingend der Softwareentwicklungs-Lebenszyklus definiert und integriert sein. Der pharmazeutische Betreiber verschafft sich während des Lieferantenaudits einen Einblick in dieses QMS und die Softwareentwicklungsmethodik. Das ausgewählte Auditteam kann dabei aus mehreren Personen bestehen, die verschiedene Wissensgebiete abdecken können. Ob ein Audit vor Ort oder aus der Ferne durchgeführt wird, hängt von verschiedenen Faktoren ab. Sinnvollerweise, sollte der Entscheid in einer Risikoanalyse oder einem anderen geführten Dokument zusammen mit der Rationale dokumentiert werden.

Die Entwicklungsmethodik ist sehr technisch ausgerichtet und sollte (neben allgemeinen Qualitätsmanagementaspekten) mindestens folgende Standards für eine Prüfung beinhalten (siehe auch Abbildung 1):

  • Standards für die Programmierung: Programmierrichtlinien und einheitliche Konventionen (z. B. Variablennamen, Kommentardichte und Vermerke von Änderungen) müssen vorgegeben sein. Die verwendeten Entwicklungswerkzeuge und die Entwicklungsumgebung müssen verifiziert und festgelegt sein. Die Verwendung von Codes/Applikationen von Drittanbietern (Third Party Code) muss geregelt sein.
  • Codierung: Für die Umsetzung der Programmierung werden einzelne Entwicklungsaufträge auf Grundlage der Anforderungen und gewünschten Funktionen in Codesegmente oder Units für die Entwickler generiert.
  • Source-Code-Management: Das Source-Code-Management ist eine definierte Ablage des Quellcodes durch die Entwickler. Hier können sogenannte Repository Management Systeme zum Einsatz kommen. Eine Software-Applikation besteht in der Regel aus mehreren hundert Dateien, die während der Entwicklung erstellt oder modifiziert werden – und dementsprechend verwaltet werden müssen.
  • Datensicherung: Der Source-Code muss entsprechend gesichert werden, sowohl während der Entwicklung als auch während des operativen Betriebs.
  • Testmanagement: Die Entwickler und/oder die interne Qualitätsabteilung führen Tests der Software in verschiedenen Phasen durch. Die Teststrategie, Umgebung, Planung, Durchführung, Dokumentation und Berichterstattung müssen geregelt sein.
  • Fehlerbehandlung: Während der Projekt- und Betriebsphase muss ein Prozess für die Fehlerbehandlung definiert sein.
  • Release-Management: Für das Release-Management des Produkts müssen Verfahren und Dokumente vorhanden sein, die regeln, wie das Produkt weiterentwickelt wird und wie lange die Wartung sichergestellt ist.
  • Schulung: Das Schulungsverfahren regelt, wie die Entwickler in den o. g. Themen geschult werden.
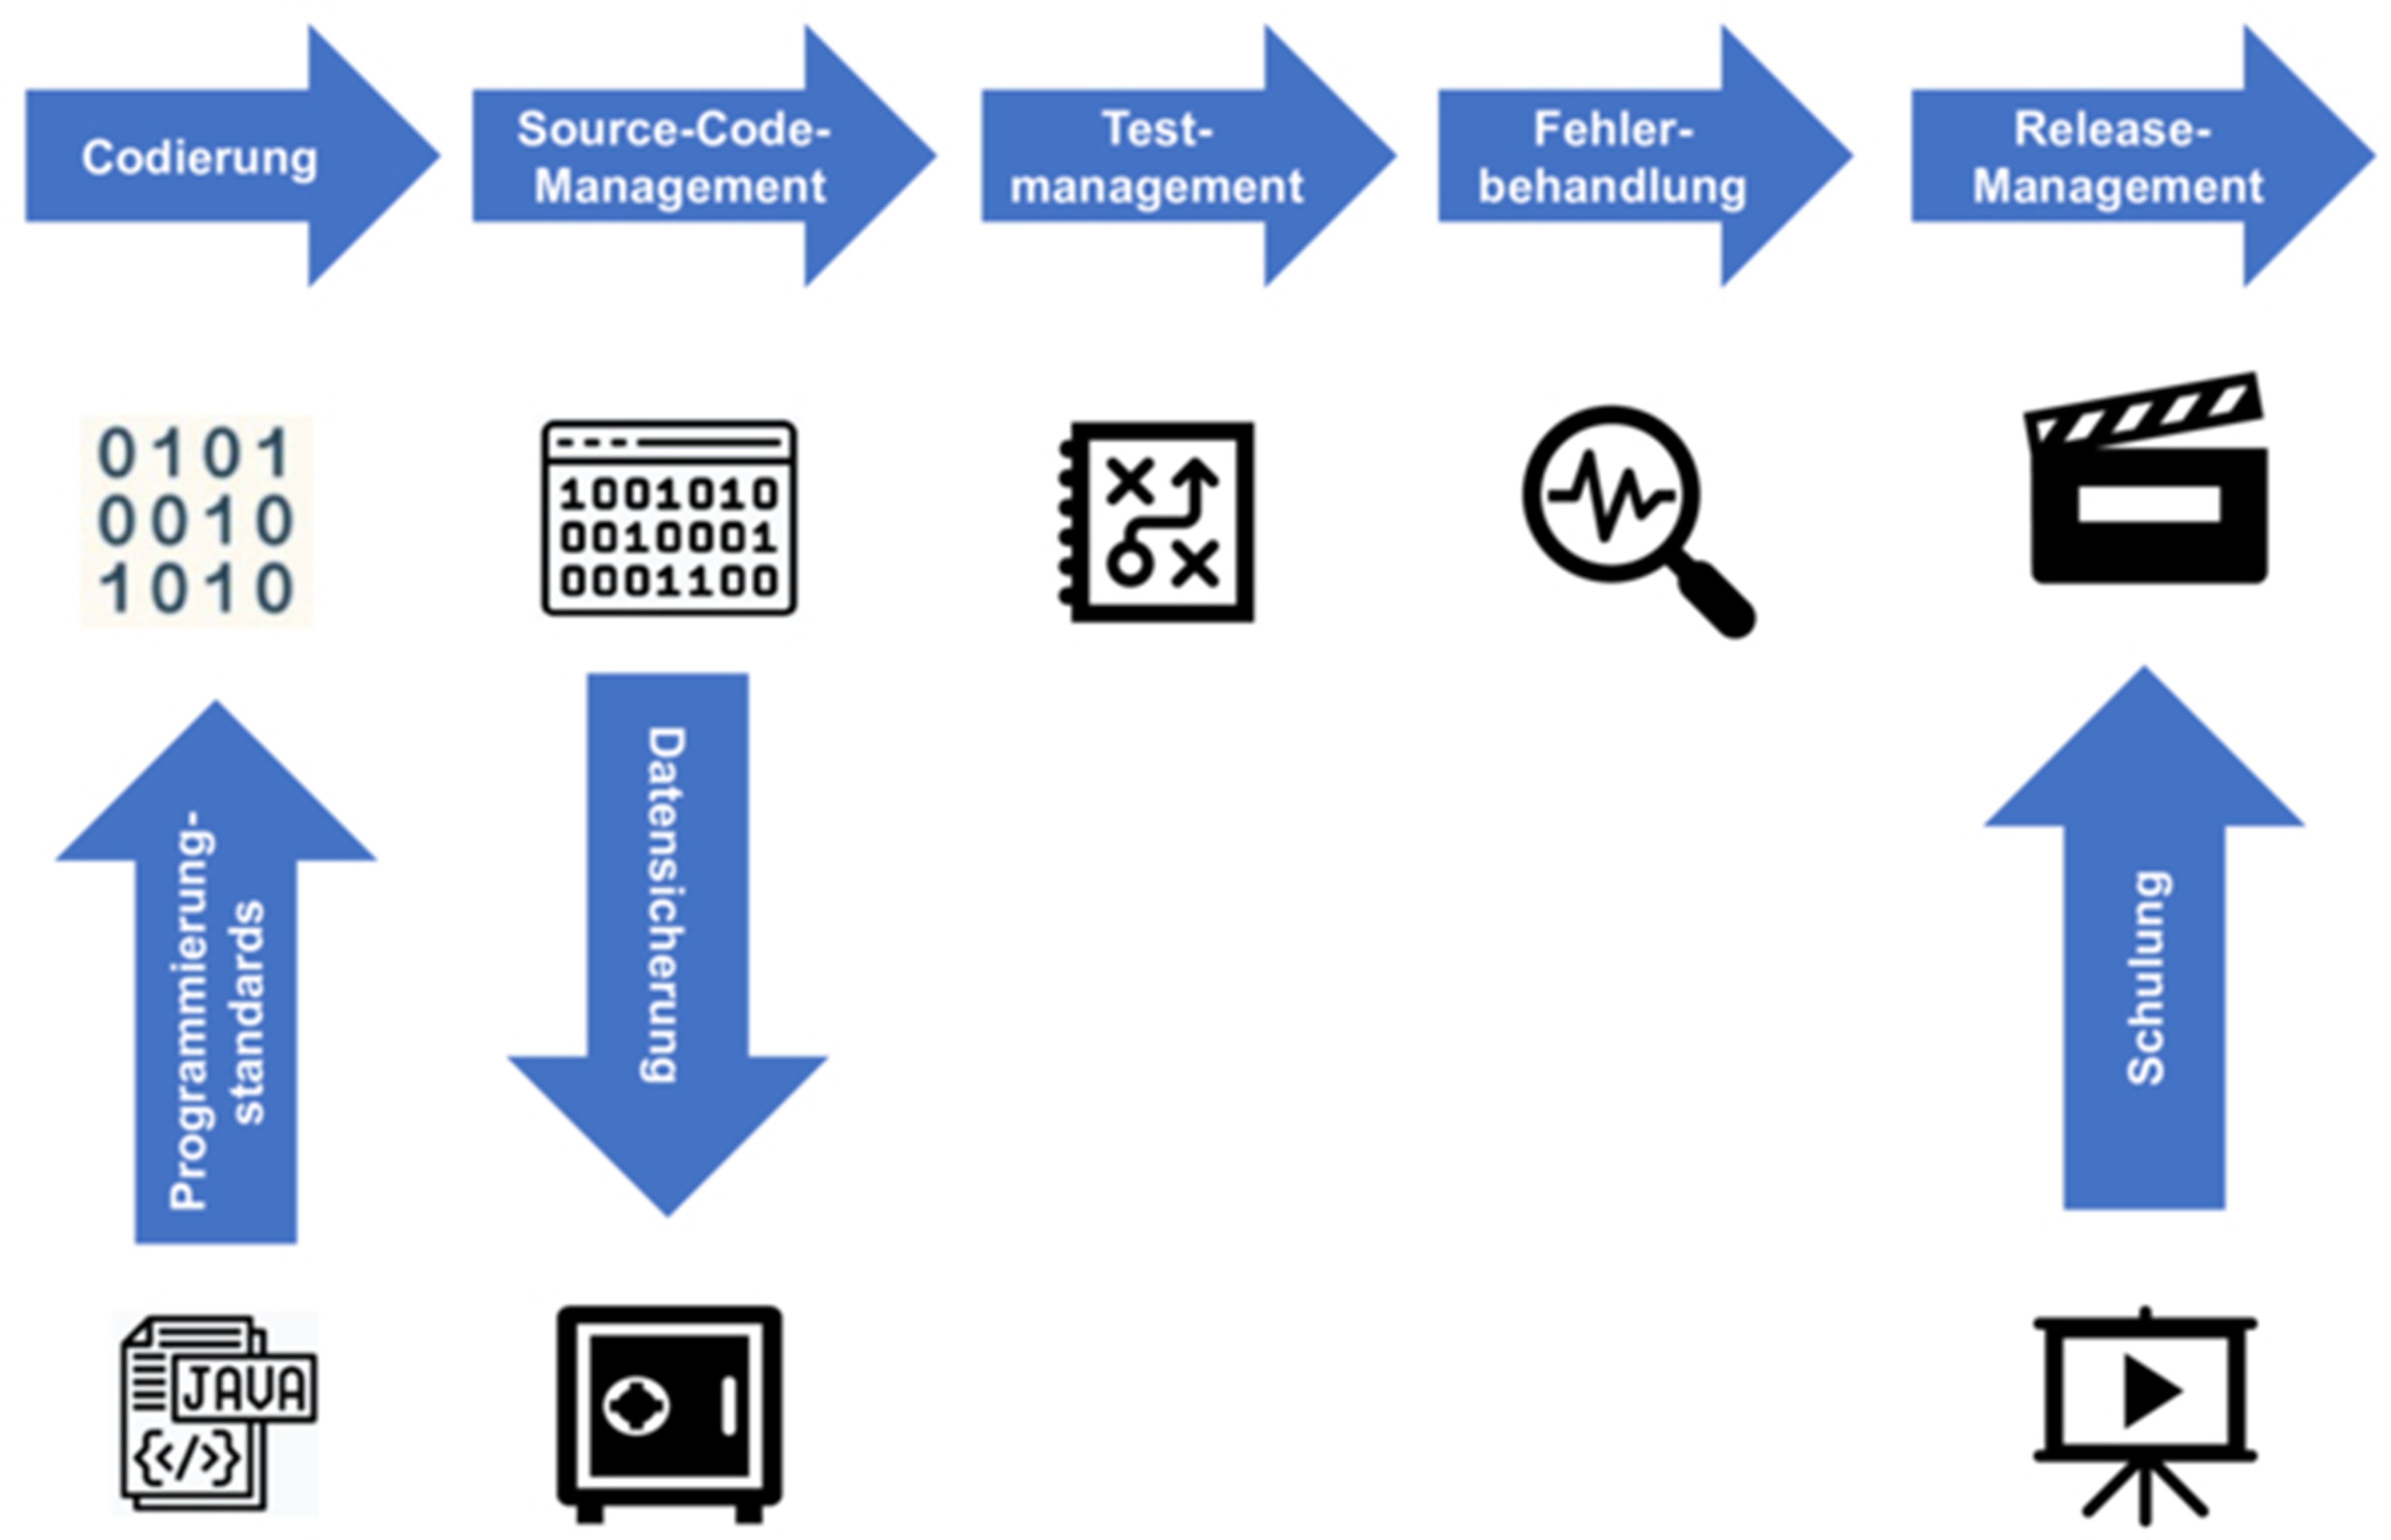
Abbildung 1   Entwicklungsmethodik

Der Prozess der Transformation von Anforderungen in die funktionalen und technischen Spezifikationen bis hinein in die Source-Code-Entwicklung ist in der Regel keine 1:1-Abbildung und daher relativ komplex. Um die n:n-Beziehungen darzustellen, soll folgende Beispiel betrachtet werden:

  • Eine Benutzeranforderung lautet z. B. URS 1000: Auf den Datensätzen # 3, 8 und 9 soll eine Audit-Trail-Funktionalität vorhanden sein. Zudem sollen Änderungen der genannten Datensätze nur für die Anwendergruppe „Sachkundige Person“ möglich sein.
  • Funktional würde der Lieferant mit den Funktionen „Audit-Trail“, „Rechteverwaltung“ und „Benutzerverwaltung“ antworten.
  • Ein Entwickler würde dies nun modular in Entwicklungsaufgaben (Units) einteilen:
    • Erstellung der Audit-Trail-Funktionalität (diese würde er nur einmal programmieren und den Datensätzen 3, 8 und 9 zuweisen)
    • Verknüpfung der Audit-Trail-Funktion mit den Benutzerdaten
    • Anpassung der Systemkonfiguration (Audit-Trails)
    • generisches Rechtesystem verbunden mit Benutzerdaten und Datensätzen
  • Eine weitere Benutzeranforderung könnte sein: URS 1010: Audit-Trail-Daten sollen für die Anwendergruppe „admin“ ausdruckbar sein.
    • Nun würde der Entwickler nicht eine komplett neue Funktion erstellen, sondern die Audit-Trail-Funktionalität und Rechteverwaltung aus der ersten Anforderung/Umsetzung entsprechend erweitern (z. B. Druck-Button) oder modifizieren.

Dieses Beispiel zeigt, dass es eine n:n-Beziehung zwischen Anforderungen, Funktionen und Entwicklungsaufgaben gibt. Solche Beziehungen werden am Besten in einer Beziehungsmatrix dargestellt. Im einfachsten Fall reicht ein Tabellenkalkulationsprogramm, in komplexeren Fällen empfiehlt sich eine relationale Datenbank.


1 determination ersetzte evaluation, aber die Abkürzung blieb


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Markus Roemer
Markus Roemer

Folgende Beiträge könnten Sie auch interessieren

Bedeutung und Ziele von Personalentwicklung in der pharmazeutischen Industrie

Bedeutung und Ziele von Personalentwicklung in der pharmazeutischen Industrie

Neue Technologien und steigende regulatorische Anforderungen stellen die pharmazeutische Industrie vor stetige Herausforderungen. Eine gezielte Personalentwicklung hilft, die Kompetenzen der Mitarbeitenden weiterzuentwickeln und kompetentes Handeln im GMP-Umfeld sicherzustellen.

Weiterlesen
Frage der Woche | GMP-Verlag

Was sind Standardgeräte und Sonderanlagen im Labor?

Hier geht es zur Antwort:
Weiterlesen
EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

Die EMA-Arbeitsgruppe für Kombinationsprodukte (COMBO) arbeitet daran, Stellungnahmen Benannter Stellen (Notified Body Opinions, NBOps) und die pharmazeutische Qualitätsbewertung besser aufeinander abzustimmen.
Weiterlesen
PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S hat die Grundlage seiner internationalen Zusammenarbeit überarbeitet. Die Neufassung des Pharmaceutical Inspection Co-operation Scheme, PIC/S 1/95 (Rev. 7), wurde am 2. November 2026 in Istanbul verabschiedet und trat am selben Tag in Kraft.
Weiterlesen
First Air: Sehen, verstehen und optimieren

First Air: Sehen, verstehen und optimieren

Die Strömungsvisualisierung ist ein wichtiges Instrument, um den First-Air-Schutz bei der aseptischen Herstellung steriler Arzneimittel zu bewerten. Sie hilft, kritische Luftströmungen und den Einfluss von Personaleingriffen zu erkennen und gezielte Verbesserungen abzuleiten. Darüber hinaus zeigt der Einsatz von CFD-Simulationen, wie sich das Anlagendesign frühzeitig optimieren und die Ergebnisse für die Schulung des Bedienpersonals nutzen lassen.

Weiterlesen
EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

Die EMA hat ihr Frage-Antwort-Dokument zu Nitrosaminverunreinigungen in Humanarzneimitteln aktualisiert.

Weiterlesen
FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

Die FDA hat ihr Konzept zur Zusammenarbeit zwischen dem Center for Drug Evaluation and Research (CDER) und dem Office of Inspections and Investigations (OII) überarbeitet. Die Version 2.0 des Concept of Operations (ConOps) gilt seit dem 21. Oktober 2026 und ersetzt die ursprüngliche Fassung vom Juni 2017.
Weiterlesen
Temperaturmapping in der Pharmalogistik

Temperaturmapping in der Pharmalogistik

Die Temperatur spielt in der Pharmalogistik eine zentrale Rolle, denn Temperaturüber- oder -unterschreitungen können die Arzneimittelqualität beeinträchtigen und die Patientensicherheit gefährden. Daher muss die Temperatur bei Lagerung und Transport kontrolliert werden. Durch ein Temperaturmapping können kritische Bereiche in Lagerräumen identifiziert werden.

Weiterlesen
Frage der Woche | GMP-Verlag

Wie wird die Weisungsbefugnis der Verantwortlichen Person geregelt?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.