Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
CEP-Verfahren: Vor- und Nachteile

CEP-Verfahren: Vor- und Nachteile

Ein Auszug aus dem GMP-BERATER, Kapitel 20.C.2, Certificate of Suitability of Monographs of the European Pharmacopoeia (CEP)

7 Min. Lesezeit | von Prof. Dr. Markus Veit
Erschienen im LOGFILE Leitartikel 18/2021

Ablauf und Zuständigkeiten

Für die Beantragung eines CEPs reicht der Wirkstoffhersteller die Dokumentation des Kapitels 3.2.S beim European Directory for the Quality of Medicines and Healthcare (EDQM) ein.

Es handelt sich dabei um eine Behörde des Europarates, die das Europäische Arzneibuch herausgibt. Mit der Einreichung beantragt der Wirkstoffhersteller die Ausstellung eines CEPs. Der Antragsteller verpflichtet sich dabei auch zur Teilnahme am Inspektionsprogramm des EDQM, mit dem alle Antragsteller formal der GMP-Überwachung durch das EDQM unterliegen.

Die Prüfung der eingereichten Wirkstoffdokumentation erfolgt beim EDQM durch einen Pool an Assessoren, die aus unterschiedlichen Bereichen kommen können. In der Regel erfolgt die Beurteilung durch einen einzelnen Assessor, das Ergebnis wird dann durch einen zweiten kontrolliert. Die eingereichte Dokumentation verbleibt beim EDQM und wird von den nationalen Zulassungsbehörden in der Regel nicht eingesehen, wenngleich dies prinzipiell möglich wäre.

Nach der Erteilung eines CEPs wird dieses in einer Datenbank des EDQM gelistet. Damit ist die Information, für welche Wirkstoffe welcher Hersteller CEPs erteilt wurden, allgemein zugänglich.

Im Zulassungsverfahren für ein Arzneimittel fragt der Antragsteller dann den Halter des CEP (also seinen Wirkstofflieferanten) an, ob er auf das CEP Bezug nehmen darf. Daraufhin stellt der Wirkstoffhersteller eine sogenannte „Written Confirmation“ aus, in der er versichert, den Antragssteller nach Erteilen der Zulassung über alle Änderungen zu informieren. Diese „Written Confirmation“ und das eigentliche CEP werden mit dem Zulassungsdossier eingereicht (siehe Abbildung 1).
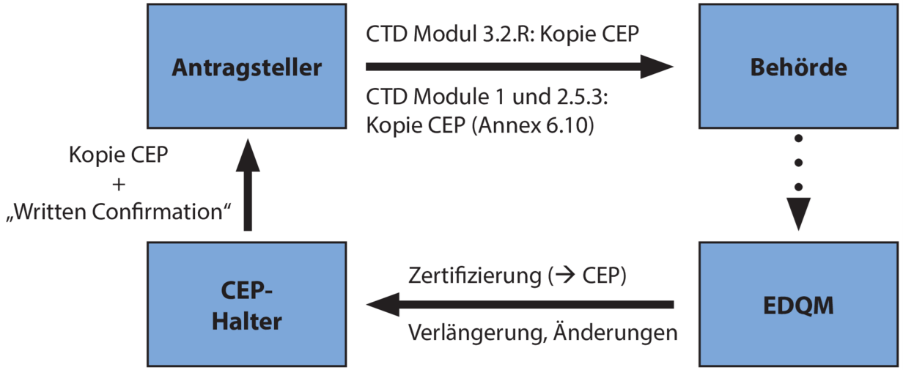
Abbildung 1 CEP-Verfahren


Zweck des CEP-Verfahrens

Die Regelung zu dem Verfahren findet sich im Anhang I der Europaratsresolution „AP-CSP (07) 1 Zertifizierung der Eignung zu den Monographien des Europäischen Arzneibuchs“. Das auf dieser Resolution basierende Verfahren wurde 1999 eingerichtet, um sicherzustellen, dass die Qualität des Wirkstoffs mit den in der Arzneibuchmonographie enthaltenen Kontrollmethoden angemessen überprüft werden kann. Das gilt insbesondere für die Prüfung auf Reinheit, also den Gehalt an Verunreinigungen. Diese können aus der Herstellung des Wirkstoffs stammen oder durch Abbau entstehen. Sollten die in der Stoffmonographie enthalten Kontrollverfahren im Lichte der spezifischen Synthese des Wirkstoffs nicht ausreichen, können Beschreibungen für zusätzliche Kontrollverfahren eingereicht werden. Diese werden dann in das CEP übernommen und müssen im Rahmen der Chargenfreigabe für diesen spezifischen Wirkstoff verpflichtend geprüft werden. Es obliegt der Verantwortung des Wirkstoffherstellers, dazu eine umfassende Bewertung möglicher Verunreinigungen vorzunehmen und diese ggf. angemessen zu kontrollieren.


Anerkennung von CEPs bei der Zulassung von Arzneimitteln

CEPs werden von den 38 Mitgliedstaaten der Arzneibuch-Konvention sowie einer Reihe anderer Länder (z. B. Australien, Südafrika, Saudi-Arabien) anerkannt. Diese Anerkennung bedeutet, dass die Unterlagen zur Qualität der Wirkstoffe im Rahmen von Arzneimittel-Zulassungsverfahren von den zulassenden nationalen Behörden nicht mehr geprüft werden müssen, sondern die Prüfung durch das EDQM anerkannt wird.


Vorteile des CEP-Verfahrens

Das CEP-Verfahren hat eine Reihe von Vorteilen für alle beteiligten Parteien:

  • Es schafft die Sicherheit, dass generische Wirkstoffe auf der Basis der Arzneibuchmonographie geprüft werden können – auch wenn die Herstellung von der Synthese des Originalherstellers abweicht. Anders wäre das Arzneibuch weitgehend wertlos. Die Möglichkeit, die Prüfung gemäß der Arzneibuchmonographie durchzuführen, entlastet den Arzneimittelhersteller und sorgt für eine bessere Vergleichbarkeit.
  • Die Zulassungsbehörden in Europa sind mit dem Verfahren auch nicht unbedingt unglücklich, spart es doch bei ihnen die Ressourcen, die für die Beurteilung der Unterlagen zum Wirkstoff erforderlich wären.
  • Das Verfahren wahrt auch die Interessen der Wirkstoffhersteller, denn es garantiert einen umfassenden Schutz der eingereichten Unterlagen und damit des geistigen Eigentums des Wirkstoffherstellers.
  • Auch die Pharmazeutischen Unternehmer, bzw. Zulassungsinhaber, respektive Inverkehrbringer sind nicht unglücklich mit dem Verfahren, denn sie können damit weite Teile der Verantwortung für eine inhaltlich mit den Anforderungen übereinstimmende Dokumentation der Qualität der Wirkstoffe und ihrer Herstellung an das EDQM abgeben.

Nachteile und Risiken des CEP-Verfahrens

Alle „Nutzer“ von CEPs müssen sich sicher sein, dass sowohl beim Wirkstoffhersteller als auch beim EDQM die Hausaufgaben lege artis gemacht werden. Sollten sie daran Zweifel haben oder einfach aus Gründen der Sorgfaltspflicht einen Einblick in die Unterlagen verlangen, haben sie darauf keinen Rechtsanspruch. Einen solchen Anspruch haben nur die Zulassungsbehörden. Nach den Erfahrungen des Autors nutzen die Behörden diesen Anspruch jedoch nur selten und überlassen die Beurteilung der Qualität des Wirkstoffs den Assessoren des EDQMs – nicht zuletzt sicher auch wegen mangelnder Ressourcen.

Im Rahmen der Zertifizierung hat das EDQM die Möglichkeit, wirkstoffspezifische Inspektionen bei den Wirkstoffherstellern (auch in außereuropäischen Ländern) durchzuführen und zu überprüfen, ob die eingereichten Unterlagen der gelebten Wirklichkeit entsprechen. Solche Inspektionen finden jedoch nur risikobasiert statt, wenn es Anhaltspunkte zu einer Non-Compliance gibt.

Der „Valsartan-Fall“ eignet sich gut, das bestehende System kritisch zu hinterfragen: Der chinesische Hersteller Zhejiang Huahai Pharmaceutical Co. Ltd hatte für das von ihm vertriebene Valsartan ein CEP, das 2016 vom EDQM verlängert wurde. Offenbar war dabei den Assessoren des EDQM bei der Beurteilung der eingereichten Unterlagen das Risiko des Entstehens von Nitrosaminen im Herstellungsprozess nicht aufgefallen, obwohl die international gültige ICH-Leitlinie M7 eine umfassende Bewertung des Synthesewegs hinsichtlich möglicher mutagener bzw. genotoxischer Verunreinigungen für neue oder geänderte Prozesse auch für generische Wirkstoffe zwingend vorschreibt.

Fazit

Im „Valsartan-Fall“ hatten weder die zulassenden oder überwachenden Behörden noch die Inverkehrbringer die Informationen, die eine Erkennung des Risikos ermöglicht hätten. Der Inverkehrbringer hätte noch nicht einmal die Möglichkeit gehabt, diese Informationen einzufordern. Er hat lediglich die Pflicht, den Wirkstoffhersteller zu auditieren und sich systemisch (nicht wirkstoffspezifisch) Gewissheit zu verschaffen, dass der Wirkstoff entsprechend der europäischen GMP-Vorgaben hergestellt wird.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Dr. Markus Veit
Dr. Markus Veit

Folgende Beiträge könnten Sie auch interessieren

Bedeutung und Ziele von Personalentwicklung in der pharmazeutischen Industrie

Bedeutung und Ziele von Personalentwicklung in der pharmazeutischen Industrie

Neue Technologien und steigende regulatorische Anforderungen stellen die pharmazeutische Industrie vor stetige Herausforderungen. Eine gezielte Personalentwicklung hilft, die Kompetenzen der Mitarbeitenden weiterzuentwickeln und kompetentes Handeln im GMP-Umfeld sicherzustellen.

Weiterlesen
Frage der Woche | GMP-Verlag

Was sind Standardgeräte und Sonderanlagen im Labor?

Hier geht es zur Antwort:
Weiterlesen
EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

Die EMA-Arbeitsgruppe für Kombinationsprodukte (COMBO) arbeitet daran, Stellungnahmen Benannter Stellen (Notified Body Opinions, NBOps) und die pharmazeutische Qualitätsbewertung besser aufeinander abzustimmen.
Weiterlesen
PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S hat die Grundlage seiner internationalen Zusammenarbeit überarbeitet. Die Neufassung des Pharmaceutical Inspection Co-operation Scheme, PIC/S 1/95 (Rev. 7), wurde am 2. November 2026 in Istanbul verabschiedet und trat am selben Tag in Kraft.
Weiterlesen
First Air: Sehen, verstehen und optimieren

First Air: Sehen, verstehen und optimieren

Die Strömungsvisualisierung ist ein wichtiges Instrument, um den First-Air-Schutz bei der aseptischen Herstellung steriler Arzneimittel zu bewerten. Sie hilft, kritische Luftströmungen und den Einfluss von Personaleingriffen zu erkennen und gezielte Verbesserungen abzuleiten. Darüber hinaus zeigt der Einsatz von CFD-Simulationen, wie sich das Anlagendesign frühzeitig optimieren und die Ergebnisse für die Schulung des Bedienpersonals nutzen lassen.

Weiterlesen
EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

Die EMA hat ihr Frage-Antwort-Dokument zu Nitrosaminverunreinigungen in Humanarzneimitteln aktualisiert.

Weiterlesen
FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

Die FDA hat ihr Konzept zur Zusammenarbeit zwischen dem Center for Drug Evaluation and Research (CDER) und dem Office of Inspections and Investigations (OII) überarbeitet. Die Version 2.0 des Concept of Operations (ConOps) gilt seit dem 21. Oktober 2026 und ersetzt die ursprüngliche Fassung vom Juni 2017.
Weiterlesen
Temperaturmapping in der Pharmalogistik

Temperaturmapping in der Pharmalogistik

Die Temperatur spielt in der Pharmalogistik eine zentrale Rolle, denn Temperaturüber- oder -unterschreitungen können die Arzneimittelqualität beeinträchtigen und die Patientensicherheit gefährden. Daher muss die Temperatur bei Lagerung und Transport kontrolliert werden. Durch ein Temperaturmapping können kritische Bereiche in Lagerräumen identifiziert werden.

Weiterlesen
Frage der Woche | GMP-Verlag

Wie wird die Weisungsbefugnis der Verantwortlichen Person geregelt?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.