

Datenbewertung im PQR
Ein Auszug aus dem GMP-BERATER, Kapitel 1.J.6.3, Bewertung der Daten
11 Min. Lesezeit | von Dr. Christian Gausepohl
Erschienen im LOGFILE Leitartikel 36/2022
Die Bewertung der ermittelten Daten ist die eigentliche Kernaufgabe des APR/PQR. Die Daten zu den Qualitätsdeskriptoren werden beispielsweise durch statistische Methoden verdichtet. Eventuell wurden bereits in anderen Systemen statistische Auswertungen und Trendanalysen durchgeführt (z. B. CPK-Werte – Prozessfähigkeitsindex ermittelt) und die Konsistenz der Daten und deren Konformität mit den Vorgaben vergleichend aufgezeigt (z. B. fortgesetzte Prozessverifikation).
Ebenso werden Auffälligkeiten oder Abweichungen sowie Trends aufgezeigt, die im Weiteren bewertet werden. (Unter Auffälligkeiten werden unerwartete Ereignisse oder Ergebnisse (out-of-expectation, OOE) oder erwartete (ggf. sich wiederholende) Ereignisse oder Ergebnisse z. B. aufgrund von bekannten Prozessverläufen verstanden.)
Bei der bloßen Bewertung von Daten hinsichtlich ihrer Konformität mit den Vorgaben gilt es zu berücksichtigen, dass Kausalzusammenhänge auf diese Weise nicht ohne weiteres zu erkennen sind. Ein Beispiel hierfür ist der mögliche Zusammenhang zwischen Dissolution-Ergebnissen von Tabletten und Trends in der Korngrößenverteilung von Wirkstoffen, wobei die Werte jeweils innerhalb der entsprechenden Spezifikation liegen.
Durch Vernetzung mit anderen Systemen können weitergehende Aussagen gemacht werden zu folgenden Aspekten:
- Beherrschung des Prozesses
- Qualitätsfähigkeit des Prozesses
- Maßnahmen für Prozess und Prozessumgebung
Ein weiterer wichtiger Punkt ist die zusammenhängende Bewertung der Auswirkung und Effektivität von einzelnen Änderungen. Auch wenn jedes dieser Change Control-Verfahren erfolgreich wie geplant abgeschlossen wurde, kann durch das Zusammenwirken aller Änderungen bzw. deren Gesamtheit dennoch ein nachteiliger Effekt entstehen.
Abgeleitet von den Bewertungen werden Maßnahmen festgelegt (Abbildung 1) und in das CAPA-System übernommen. Die Überprüfung der Effektivität dieser Maßnahmen und deren Umsetzung werden je nach Zieldatum im nächsten Review oder darauffolgenden Reviews überprüft.
Die jeweiligen Maßnahmen sind hinsichtlich ihrer Relevanz für die Zulassung und den Validierungsstatus zu hinterfragen. Im Rahmen des Change-Control-Verfahrens können gegebenenfalls Änderungsanzeigen oder Revalidierungen erforderlich sein. Als häufiges Beispiel sind Anpassungen von Inprozesskontrollgrenzen oder Arbeitsbereichen von Maschinenparametern zu nennen. Innerhalb des validierten Bereichs können Anpassungen, z. B. zur Verbesserung der Prozesslage, mit wenig Aufwand durchgeführt werden. Reichen die validierten Grenzen nicht mehr aus, ist eine Revalidierung erforderlich, um die Eignung der Änderung aufzuzeigen. Die Anpassung zugelassener Grenzen ist aufwändig und wird in der Regel vermieden.
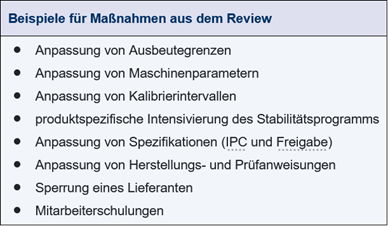

Abbildung 1 Beispiele für Maßnahmen aus dem Review
Abbildung 2 verdeutlicht noch einmal die Bedeutung der Bewertung im PQR für die Kongruenz von Zulassung und aktueller Produktqualität. Dabei werden die relevanten Einflussgrößen übergreifend hinsichtlich bewusster Änderungen (Change Control) und spezifikationskonformer Schwankungen in Prozessen, Materialien etc. bewertet.
 Abbildung 2 Bedeutung des PQR für Produktqualität und Zulassung
Die Bewertung der Daten wird nachfolgend anhand einiger Praxisbeispiele erläutert.
Beispiel 1: Kooperation mit Lieferanten
Am folgenden Beispiel soll der Vorteil einer systemübergreifenden Bewertung gezeigt werden. Die einzelnen Aspekte, die im Review zusammengetragen wurden, sind den Systemen gegenübergestellt (Abbildung 3).
- Beschreibung: Für die Produkte A und B (gleicher Wirkstoff, andere Dosierung) wird ein gemeinsamer PQR erstellt. Hier zeigt die Bewertung der Trendanalysen zu Produkt A ein erhöhtes Risikopotenzial für zukünftige Fertigungen durch fehlerhafte Logobedruckung der befüllten Kapseln. Änderungen am Herstellungsprozess für Produkt A liegen nicht vor. Die zur Befüllung der Leerkapseln A1 verwendete Anlage ist intakt und ordnungsgemäß qualifiziert.
- Die verwendeten Leerkapseln A1 zeigen keine Abweichungen von der Spezifikation. Die für Produkt B verwendeten Leerkapseln B1 desselben Herstellers zeigen Deformationen innerhalb der numerischen Grenzen, jedoch keine Beschädigungen des Logos des fertigen Produktes B. Auf Nachfrage informierte der Lieferant über die Aufnahme eines zusätzlichen Produktionsstandortes, in dem die Leerkapseln A1 und B1 hergestellt worden waren. Die jeweiligen Prozessschritte wurden als validiert kommuniziert.
- Ursache: Nach Aufnahme der neuen Produktionsstätte konnten Beschädigungen der Leerkapsel vor (Produkt B) und nach Befüllung (Produkt A) festgestellt werden. Die Herstellungsprozesse wiesen nicht die gleiche Robustheit auf wie zuvor. Eine Information seitens des Herstellers war nicht erfolgt und stellt eine signifikante Abweichung von der vertraglichen Verantwortung dar.
- Maßnahmen: Eine Neubewertung des Lieferanten wurde als Maßnahme festgelegt.
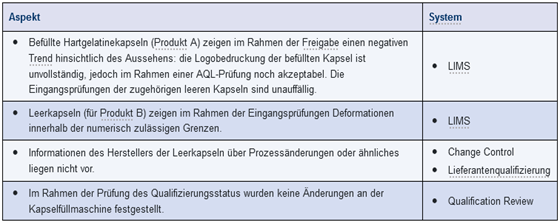
Abbildung 3 Zusammenhang Aspekt und Systeme an einem Beispiel
Durch die vernetzte Betrachtung von verschiedenen Qualitätssystemen werden auch diese Systeme in ihrer Effektivität bewertet. Dadurch können auch in diesen Verbesserungen oder allgemeine Änderungen ausgelöst werden.
Beispiel 2: Ungenauigkeiten in Dokumenten
Das nachfolgende Beispiel soll die Komplexität der Systemvernetzung aufzeigen.
Ausgangssituation: Im Rahmen des Reviews fallen handschriftliche Anmerkungen in der Prüfanweisung einer Freigabeprüfung zu einem Produkt auf. Diese betreffen die Probenaufarbeitung (Lösen von Tabletten im Rahmen einer Prüfung auf Gleichförmigkeit des Gehaltes, Content-Uniformity-Prüfung).
- Eine Dokumentation hierüber liegt im Abweichungs- oder Change-Control-System nicht vor.
- Die Befragung der Mitarbeiter ergibt, dass die Probenaufarbeitung gemäß Prüfvorschrift nicht praktikabel ist (Ultraschallbehandlung ist in der Prüfvorschrift nicht enthalten).
- Die Bewertung der bisher zur Freigabe verwendeten Ergebnisse zeigt keine Auffälligkeiten.
- Im Rahmen der Methodenvalidierung war die Ultraschallbehandlung berücksichtigt worden.
Als problemspezifische Maßnahmen wurden festgelegt:
- retrospektive Bewertung der Abweichungen unter Berücksichtigung der Freigabeergebnisse
- Korrektur des Fehlers in der Prüfvorschrift unter Nutzung des Change-Control-Verfahrens
- Wiederholung der Mitarbeiterschulung
- Konformitätsprüfung der Zulassung
Die Ergebnisse dieser Maßnahmen werden im Review als Bewertung aufgeführt.
Die Beobachtung lässt Rückschlüsse auf die Effektivität des Abweichungs- bzw. Change-Control-Systems zu. In keinem der beiden Systeme wurden Aktivitäten hierzu dokumentiert. Allerdings deutet dieser Fall auch auf mangelnde Kenntnisse bzw. mangelnde Compliance der betreffenden Mitarbeiter, die den handschriftlichen Vermerk eingetragen bzw. mit dieser Form der Prüfvorschrift gearbeitet haben, im Hinblick auf GMP-gerechte Dokumentation hin. Außerdem war der periodische Dokumenten-Review (hier die Prüfvorschrift) offensichtlich noch nicht erfolgt oder nicht mit der notwendigen Intensität durchgeführt worden.
Maßnahmen: Folgende Maßnahmen zur Verbesserung der Qualitätssysteme wurden definiert:
- Prüfung und Verbesserung der Abläufe im Rahmen des Abweichungssystems (Erfassung von Abweichungen)
- Prüfung und Verbesserung der Abläufe im Rahmen des Change-Control-Systems (Erfassung von Change-Control-Anträgen)
- Prüfung und Verbesserung des Dokumentenreviews (Richtigkeit, Pünktlichkeit sowie Eignung der Zeitintervalle)
Diese Maßnahmen wurden im Review dokumentiert.
Beispiel 3: Dissolution-Prüfung
Ausgangssituation: Die Dissolution-Prüfungen eines Produktes zeigen im Jahresverlauf einen signifikanten Abwärtstrend, d. h. die Freisetzungsraten sind zwar noch spezifikationskonform, jedoch im Mittel auffällig nach unten verlagert. Die im Review dargestellten Änderungen wurden vollständig abgeschlossen. Die Effektivität konnte für jeden individuellen Change aufgezeigt werden:
- Änderung des Herstellers für den Hilfsstoff Cellulose: Die Spezifikation inklusive der Korngrößenverteilung ist identisch.
- Änderung des Messgeräts für die Korngrößenverteilung durch Austausch gegen ein Neugerät: Die in der Qualifizierung verwendeten Modelle zeigen die Eignung und Vergleichbarkeit mit dem zuvor verwendeten Gerät.
- Änderung des Herstellungsverfahrens beim Wirkstoffhersteller: Verwendung von Methanol statt Ethanol im letzten Umkristallisierungsschritt (geändertes CEP liegt vor).
- Umstellung von Freisetzungsapparaturen mit manuellem auf automatischen Probenzug: Die Eignung und Vergleichbarkeit wurde risikobasiert im Rahmen der Qualifizierung dargestellt.
- Anpassung der Ausbeutegrenzen für die Tablettierung auf Basis des vorjährigen PQR.
Jede der ersten vier Änderungen kann direkt oder indirekt die Ergebnisse der Freisetzungsprüfung beeinflussen. Eine tiefergehende Untersuchung der Ursachen und Zusammenhänge ist daher erforderlich.
Maßnahmen: Folgende Maßnahmen wurden festgelegt:
- Überprüfung der risikobasierten Qualifizierungen von Dissolution-Apparatur und Korngrößenmessgerät.
- vertiefte und vergleichende Charakterisierung der neuen Wirkstoffqualität
- Bewertung von aus der Entwicklung bekannten Abhängigkeiten von Herstellungsparametern (Critical to Quality Attributes, CQA) und Freisetzung
Die Ergebnisse dieser Maßnahmen können zu Änderungen führen und werden im nachfolgenden Review dokumentiert.
Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Folgende Beiträge könnten Sie auch interessieren


