Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Die Risiken von Datenintegritätsfehlern erkennen

Die Risiken von Datenintegritätsfehlern erkennen

7 Min. Lesezeit | von Dr. Siegfried Schmitt
Erschienen im LOGFILE 03/2022

Seit den frühesten Aufzeichnungen gibt es Integritätsprobleme. Eines der ersten wurde bereits 300 Jahre v. Chr. aufgezeichnet.

Da gab es den griechischen Kaufmann Hegestratos. Hegestratos nahm einen Bodmereibrief über eine große Summe auf (das ist ein Schiffspfandbrief, bei dem Schiff und Ladung als Sicherheit für das Darlehen dienen). Dabei verfällt die Sicherheit, falls das Darlehen nicht zurückgezahlt wird. Hegestratos heckte einen Plan aus, nachdem er das leere Schiff versenken, die Ladung (bestehend aus Mais) und das Darlehen aber behalten wollte. Unglücklicherweise wurde Hegestratos aber von seiner Mannschaft auf frischer Tat ertappt. Er ertrank auf der Flucht. Sein Mitverschwörer wurde gefasst und angeklagt (Beattie, 2015).

Das Management sollte sich darüber im Klaren sein, dass es in regulierten Branchen Integritätsverletzungen gibt, seit es Gesetze und Vorschriften gibt. Die Vergangenheit bietet zahllose bemerkenswerte Beispiele an Integritätsverletzungen, darunter einige mannigfach publizierte Vorfälle. Es gibt keinen Grund anzunehmen, dass Integritätsverletzungen jemals von alleine verschwinden werden. Das verantwortliche Management sollte also davon ausgehen, dass Integritätsverletzungen jederzeit in sämtlichen Bereichen entstehen können. Deshalb sollte das verantwortliche Management seine Pflicht tun und wirksame Kontrollen (für Systeme und Prozesse) etablieren, um Fehler zu verhüten bzw. zu entdecken. Falls solche Fehler passieren, sollten die Ursachen behoben werden, um eine Wiederholung zu vermeiden.
Chester Bowles (1901–1986), ein früherer Gouverneur von Connecticut, beschreibt seine Compliancetheorie wie folgt:

„20 % einer regulierten Bevölkerung erfüllen ohne nachzudenken sämtliche Vorschriften. 5 % versuchen sie zu vermeiden und die verbleibenden 75 % werden diese erfüllen, solange sie glauben, dass die 5 % erwischt und bestraft werden.” (Kelliher, 2007)

Ein vernünftiger Managementansatz für die Überprüfung von GMP-Aufzeichnungen lautet: „Vertrauen ist gut, Kontrolle ist besser”. Betrachten wir also die übliche Herangehensweise des Managements zur Überprüfung der Protokolle der Chargenfertigung. Viele glauben, was in Formularen, Aufzeichnungen und Berichten geschrieben steht, ohne routinemäßig die Genauigkeit und Vollständigkeit zu prüfen, indem sie Daten und Informationen mit den Originalaufzeichnungen vergleichen. Einige unterlassen eigene Schritte, um die Genauigkeit oder Vollständigkeit des Geschriebenen zu bestätigen, da sie den Mitarbeitern „vertrauen“ und sie für ehrlich halten. Andere verlassen sich darauf, dass ihr Qualitätssystem wirksam ist, und es keinen Grund gibt, anzunehmen, dass die Daten und Informationen nicht wiedergeben, was wirklich passiert ist.


Integritätsverletzungen passieren jedoch immer dann, wenn man sie am wenigstens erwartet. Selbst falls gut konzipierte Programmen und Kontrollen für das Datenintegritätsmanagement vorhanden sind, kann jede Einzelperson (oder Gruppe) absichtlich von geltenden Anforderungen abweichen. Auch können wohlmeinende Einzelpersonen unabsichtliche Fehler beim Sammeln, Überprüfen, Berichten und Aufbewahren von GMP-Daten machen. Somit ist es erforderlich, dass das Management seinerseits fortlaufend die Datenintegritäts-Kontrollprozesse überwacht, um sicherzustellen, dass sämtliche Daten korrekt, wahr und vollständig sind und etwaige Fehler entdeckt werden. Das Management muss ständig wachsam bleiben und nach unabsichtlichen Fehlern, wie z.B. Irrtümern oder Auslassungen, Ausschau halten. Es muss außerdem auf Anzeichen für absichtliches Fehlverhalten, wie Betrug und Fälschungen, achten.


Das Management muss stets wachsam bleiben und die Gründe für beabsichtigte Datenintegritätsfehler (Betrug oder Fälschungen) kennen und verstehen. Joseph T. Wells sagte (Wells, 2001): „Es ist entweder Gier oder Not.” David Chesney drückte es so aus (Chesney, 2015): „Es geht entweder darum, Ärger zu vermeiden oder Gewinn zu machen.” Abbildung 1 zeigt, warum Einzelpersonen willentlich Datenintegritätsfehler herbeiführen (Wells, 2001).

Abbildung 1 Deshalb betrügen Mitarbeiter

Zu Abbildung 1: Gelegenheiten entstehen, falls das Kontrollsystem Lücken aufweist und Handlungen dadurch unentdeckt bleiben können. Mitarbeiter glauben, dass sie nicht erwischt werden, dass es niemand herausfindet, dass die Konsequenzen nicht ernst sind und dass es somit das Risiko wert ist. Druck entsteht aus Angst vor Strafen für z.B. nicht erreichte Ziele, nicht eingehaltene Termine oder Vorgaben. Auch das Management kann Druck aufbauen, indem es entsprechende Signale (vermeintliche oder reale) sendet (wie unrealistische Abgabetermine oder Leistungskennzahlen, Budgetgrenzen, übermäßige Arbeitsbelastung oder Arbeitsrückstände). Rechtfertigung ist das Ergebnis von Einstellung und Ethik/Ehrlichkeit. Schlechtes Verhalten wird gerechtfertigt, um eine Handlung im Nachhinein als angemessen erscheinen zu lassen. Ein Beispiel: Man weiß zwar, dass eine bestimmte Handlung nicht richtig ist, weiß (oder glaubt) aber auch, dass es keine große Sache ist, da Andere dasselbe oder etwas Ähnliches gemacht haben. Rechtfertigung geht einher mit Ethik und Ehrlichkeit. Das Management sollte sich gewahr sein, dass nicht alle Beteiligten dieselbe Vorstellung davon haben, was eine ethische Handlungsweise ist. Was Ethik ist, liegt im Auge des Betrachters, und nicht jeder ist ehrlich.
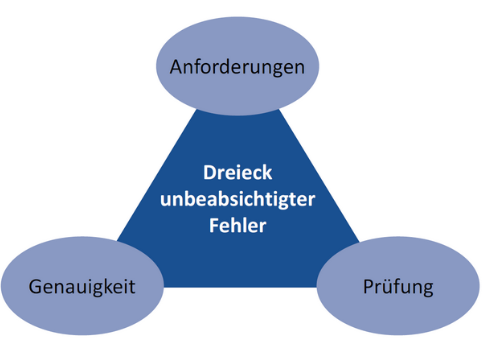
Abbildung 2 Gründe für die unbeabsichtigte Verletzung der Datenintegrität (Fehler)

Abbildung 2 gibt die Gründe für eine unbeabsichtigte Verletzung der Daten-integrität (z.B. Fehler) wieder.
In der realen Welt gilt: „Jeder macht Fehler, und Ethik begründet die Handlungen, die darauf folgen”. Mitarbeiter machen Fehler, weil sie vielleicht nicht über die Anforderungen informiert worden sind oder nicht verstanden haben, wie wichtig es ist, den vorgegebenen Anforderungen zu entsprechen. Auch sind die Dokumente, die die Anforderungen definieren, möglicherweise nicht klar und präzise genug verfasst und die Mitarbeiter ziehen eigene Schlüsse. Sind die Anforderungen unklar, können die Handlungen von Mitarbeitern abweichen von dem, was ursprünglich beabsichtigt war. Das wiederum kann Handlungen/Verhaltensweisen bedingen, die zu Fehlern führen, ohne dass der Mitarbeiter das realisiert. Genauigkeit bedeutet, dass die Aufzeichnungen widerspiegeln, was genau passiert ist. Mitarbeiter, die Daten aufzeichnen, mögen an der einen oder anderen Stelle einen Fehler machen, sei es aufgrund von Fahrlässigkeit, Ablenkung, Informationsdefiziten oder aus anderen Gründen.

Sind keine Systeme oder Kontrollen installiert, die die Korrektheit aufgezeichneter Informationen und Daten prüfen, können unbeabsichtigte Fehler unentdeckt bleiben. Unbeabsichtigte Fehler sind solche, bei denen der Mitarbeiter, der Daten und Informationen eingibt, nicht realisiert, dass er einen Fehler gemacht hat (z. B. nicht die Absicht hat, Daten oder Informationen in der Weise einzugeben, dass Aufzeichnungen oder Berichte nicht mehr genau wiedergeben, was tatsächlich passiert ist, oder z.B. das Auslassen relevanter Fakten). Da unbeabsichtigte Fehler an jeder Stelle des Sammelns und Berichtens von Daten und Informationen passieren können, muss die Korrektheit von einer zweiten Person (oder auf elektronischem Weg) geprüft werden. Dies ist wichtig, um sicherstellen zu können, dass Fehler entdeckt werden. Solange keine wirksamen Schritte ergriffen werden, Daten und Informationen genau auf ihre Korrektheit, Wahrheit und Vollständigkeit zu überprüfen, können unbeabsichtigte Fehler unentdeckt bleiben. Im Folgenden sind einige Beispiele zu unbeabsichtigten Fehlern aufgeführt, die bei sorgfältiger Überprüfung gefunden werden können:

  • Versehentliches Aufzeichnen der falschen Zeit oder des falschen Datums.
  • Nichteingabe benötigter Daten (Vergessen).
  • Aufzeichnung falscher Messwerte.
  • Übertragen der falschen Werte.
  •  Anwendung falscher Spezifikationen oder Grenzwerte.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Dr. Siegfried Schmitt

Folgende Beiträge könnten Sie auch interessieren

Swissmedic aktualisiert Wegleitung zur GMP-Konformität ausländischer Hersteller

Swissmedic aktualisiert Wegleitung zur GMP-Konformität ausländischer Hersteller

Swissmedic hat die Wegleitung „GMP-Konformität ausländischer Hersteller“ erneut überarbeitet. Die neue Version 7.0 ist seit dem 7. September 2026 gültig. Sie enthält insbesondere neue Regelungen zum Nachweis der GMP-Konformität von Herstellern, die von der US FDA inspiziert wurden.
Weiterlesen
Swissmedic aktualisiert Technische Interpretation zur Zusammenarbeit mit Pre-Wholesalern

Swissmedic aktualisiert Technische Interpretation zur Zusammenarbeit mit Pre-Wholesalern

Swissmedic hat die Technische Interpretation “Market release and distribution in cooperation with a pre-wholesaler” überarbeitet. Das Dokument regelt die Marktfreigabe und Distribution bei der Zusammenarbeit eines Zulassungsinhabers mit einem Pre-Wholesaler (Logistik- und Distributionsdienstleister).
Weiterlesen
News: Europa

IPEC aktualisiert zwei Leitfäden zu pharmazeutischen Hilfsstoffen

Die IPEC Federation hat zwei zentrale Leitfäden zu pharmazeutischen Hilfsstoffen aktualisiert. Der IPEC Composition Guide for Pharmaceutical Excipients (Version 3, 2026) beschreibt, wie Hersteller Zusammensetzungsprofile für Hilfsstoffe erstellen können.
Weiterlesen
Frage der Woche | GMP-Verlag

Warum ist die Planung des Inbetriebnahmezeitpunkts im Qualifizierungsprozess entscheidend?

Hier geht es zur Antwort:
Weiterlesen
Versorgungstechnik für Pharma-Reinräume – ein Praxisleitfaden

Versorgungstechnik für Pharma-Reinräume – ein Praxisleitfaden

Historisch gewachsene Planungsansätze bestimmen bis heute den Betrieb vieler Pharma-Reinräume, oft mit unnötig hohem Energieverbrauch. Moderne Reinraumtechnik zeigt, wie sich RLT-Anlagen und Versorgungssysteme GMP-konform, nachhaltig und wirtschaftlich betreiben lassen.

Weiterlesen
News: Europa

EDQM: Überarbeitete Leitlinie zu „Sister Files“

Das Europäische Direktorat für die Qualität von Arzneimitteln und Gesundheitsfürsorge (EDQM) hat seine Leitlinie für Anträge auf sogenannte „Sister Files“ (PA/PH/CEP (09) 141) überarbeitet. Ziel ist eine einheitlichere Anwendung des Verfahrens sowie mehr Klarheit bei der Einstufung und Bewertung entsprechender CEP-Anträge.
Weiterlesen
News: EMA

EMA: Rücknahme eines Zulassungsantrags wegen fehlender Bestätigung des GMP-Status

Die EMA berichtete, dass Scholar Rock Netherlands den Zulassungsantrag für Isembyld zurückgezogen hat, nachdem das Bewertungsverfahren bereits bis zur abschließenden Fragerunde fortgeschritten war. Nach vorläufiger Einschätzung der EMA konnte das Arzneimittel nicht zugelassen werden, da der Antragsteller keine Bestätigung dafür vorgelegt hatte, dass die Herstellungsstätte die EU-GMP-Anforderungen erfüllt.
Weiterlesen
Frage der Woche | GMP-Verlag

Welche Rolle spielt die Luftwechselrate und Luftwechselzahl in Reinräumen?

Hier geht es zur Antwort:
Weiterlesen
Validierung von KI-/ML-Systemen in GMP-Umgebungen: Anwendung des 7-Stufen-Modells der FDA

Validierung von KI-/ML-Systemen in GMP-Umgebungen: Anwendung des 7-Stufen-Modells der FDA

Künstliche Intelligenz gewinnt auch im GMP-Umfeld an Bedeutung und stellt Unternehmen vor neue regulatorische Herausforderungen. Zusammengefasst werden aktuelle regulatorische Entwicklungen, ein Validierungsrahmen auf Basis des FDA-7-Stufen-Modells sowie erste Praxiserfahrungen.

Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen.Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteMuster-SOPsMuster-Formulare Muster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts) Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen) Beispieldokumente zurQualifizierung und ValidierungFallbeispieleAlle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferzeit ca. 2-5 Werktage nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

The GMP Compliance Adviser is an online publication that covers all aspects of Good Manufacturing Practice (GMP) in one source.In the GMP Compliance Adviser you’ll find: GMP in Practice This part contains 21 chapters with GMP expert knowledge to base your decisions upon. It provides practical assistance with checklists, templates and SOP examples. It is written by more than 80 authors with hands-on experience directly linked to the industry. The individual chapters describe the different aspects of GMP in clear language. Technical, organizational and procedural aspects are covered.More than 700 checklists, templates and examples of standard operation procedures taken directly out of practice help you in understanding the GMP requirements.GMP RegulationsThese chapters cover the most important GMP regulations from Europe and the United States (CFR and FDA), but also PIC/S, ICH, WHO and many more.  Sample Documents In addition, the GMP Compliance Adviser contains many sample documents and practical examples that you can use.Download Advantages and Prices

Lieferzeit ca. 2-5 Werktage nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferzeit ca. 2-5 Werktage nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferzeit ca. 2-5 Werktage nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.