Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Disruptive Technologien in der Herstellung von Arzneimitteln

Disruptive Technologien in der Herstellung von Arzneimitteln

8 Min. Lesezeit | von Experten: Martin Düblin, Dr. Rainer Gnibl | Moderation: Barbara Peither | Protokoll: Nadja Schaubhut
Erschienen im LOGFILE Leitartikel 16/2020

Ein GMP-DIALOG der GMP-BERATER-Tage im Oktober 2019 drehte sich um das Thema „Disruptive Technologien in der Herstellung von Arzneimitteln“. Dabei stellten die Teilnehmenden Fragen rund um das Thema, welche die beiden Experten im Rahmen einer spannenden Diskussion beantworteten.

Während moderne Technologien wie KI, Machine Learning und das Internet of Things in anderen Branchen längst zum Standard gehören, werden sie in der Pharmaindustrie noch recht wenig verwendet. Was sind die Bedenken? Wo gibt es schon Lösungen? Wie sieht unsere Zukunft aus? Wie stehen die Behörden den neuen Technologien gegenüber? Wäre  ein „Reset“ in der Gesetzgebung nötig, um diese neue Welt voranzubringen.
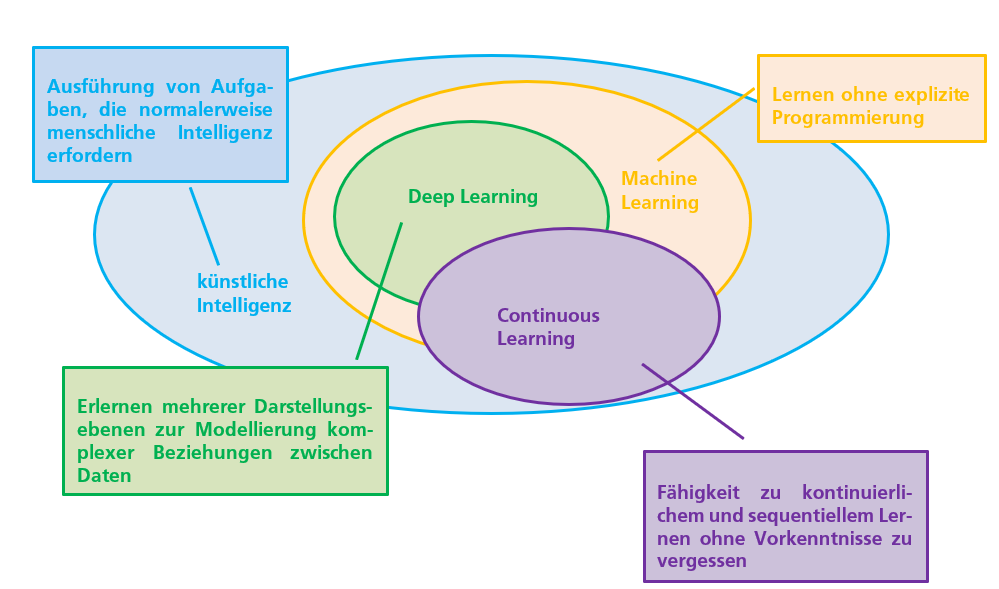
„Künstliche Intelligenz“ als Überbegriff (Abbildung frei nach Diagram 1 in „Perspectives and Good Practices for AI and Continuously Learning Systems in Healthcare“, Xavier University, Xavier Health Organization August 2018)­­­


Kann man durch den Einsatz von Robotik auf das Vier-Augen-Prinzip verzichten? Wie kommt die KI „an die Spitze“ bzw. zu den Behörden und wie sieht es mit der behördlichen Akzeptanz aus?

Die erste Frage muss eigentlich gar nicht mehr gestellt werden: Das Vier-Augen-Prinzip kann jetzt schon abgedeckt werden. Es handelt sich ja dabei um ein Prinzip, dass die Fehlerrate von Menschen verringern soll. Der Algorithmus kontrolliert sich selbst. Ein System, das über „Machine Learning“ verfügt requalifiziert sich laufend selbst. Die Qualifizierung wird automatisch bestätigt und die Fehlerrate nimmt ab. Dazu ist keine Qualifizierungsphase mehr nötig. Darauf steuern wir in etwa fünf bis zehn Jahren zu. Für die Umsetzung müssen jedoch die Regularien angepasst werden. Bereits jetzt ist dieser Prozess zu langsam. Ein „Reset“ müsste her: Abstimmungsprozesse müssen beschleunigt werden. Dazu muss jedoch erst einmal ein Bewusstsein für das rasante Voranschreiten der Entwicklungen in diesem Bereich und damit für die Notwendigkeit von gesetzlichen Anpassungen geschaffen werden. Eine interdisziplinäre Zusammenarbeit ist dringend notwendig. Selbst innerhalb der Behörden ist die Zusammenarbeit nicht gegeben. Man muss über virtualisierte Umgebungen und deren Qualifizierung sprechen!


Damit kommt die Frage nach sogenannten „Robotergesetzen“ auf…

Bisher gibt es in Deutschland und auch Europa keine Rechtsgrundlage für eine solche Gesetzgebung. Als Beispiel dafür wurden autonom fahrende Autos genannt. Die Politik muss hier dringend handeln, denn die Welt ist bereit dafür. Im Vergleich zu China ist Europa hilflos, da sowohl die Politik als auch die Behörden zu weit von der Thematik entfernt sind. In China ist der Prozess der Gesetzgebung schneller. Es gibt eine technologische Führung und darum wird auch in Technologien investiert.


Gibt es Ansätze für eine Kombination von Robotik und PAT (Prozessanalysetechnologie) und sind Analysen bei Vollautomatisierung noch bezahlbar?

Das jetzige Wissen und die Vorgehensweisen müssen in die neuen Systeme implementiert werden. Die Grundlagen sind geschaffen, da kann sich, so der Behördenvertreter, auch keine Behörde verweigern. Die Machbarkeit wird durch andere Branchen vorgelebt. Die Vorgaben und Inhalte bleiben gleich. Dazu müssen jedoch neue Prozesse angestoßen werden. Als Beispiel wurde die sterile Arzneimittelherstellung genannt: Die ganze Kette muss funktionieren. Es kann und muss rund um die Uhr produziert werden, da die Kosten sonst zu hoch würden. Eine hohe Chargenanzahl ist daher eine Grundvoraussetzung. Die Traceability wäre ebenfalls gegeben, denn die Dokumentation ist direkt inbegriffen. Die Diagnostik arbeitet schon lange so. Bei einem 24/7-Betrieb mit geringen Ausfallzeiten überwiegen die Vorteile langfristig gesehen deutlich. Die gesetzlichen Grundlagen hierfür sind nicht zuletzt über den Annex 17 des EU-GMP-Leitfadens geschaffen.


Wer trägt die Verantwortung für die Arzneimittel und deren Qualität? Wie bekomme ich den Prozess valide und wer bestätigt das?

Bisher sind das Pharmaunternehmen bzw. die Personen in den entsprechenden Funktionen für die Arzneimittelqualität verantwortlich. Mit dem Zustand der Vollautomatisierung ändert sich dies. Die zuliefernden Unternehmen, welche die Automaten stellen, tragen einen Großteil der Verantwortung. Die Qualität wird durch das System bestätigt. Wir müssen dieses System definieren und sind ganz klar gefordert. Damit wird die Ausbildung der QP und der Behörden um einiges IT-lastiger und umfangreicher. Ein Umdenken muss stattfinden: Bisher kann nur das Ergebnis überprüft werden. Somit ist allein ein indirekter Nachweis durch einen Funktionstest möglich. Um den Fehler in einer Softwareprogrammierung zu finden, muss der Code mühsam durchsucht werden. Daher muss die Programmierung schneller und leichter überprüfbar werden. Es muss beim Programmieren der Software von Anfang an klar sein, was am Ende herauskommen soll.


Wird die Planung auch von Computern übernommen, wenn keiner mehr arbeitet?

Die Lösungen sind bereits auf dem Markt. Die Planung wird vom System übernommen.


Wie steht es um den Schutz der Daten vor Hackern? Kann man den Daten vertrauen? Wer kontrolliert die KI?

Ein Restrisiko ist nie auszuschließen. Kriminelle Energie kann immer vorhanden sein. Es ist bereits jetzt möglich, durch einen Hackerangriff die gesamte Produktion lahmzulegen. Lösungen werden nach und nach kommen.


Was passiert mit der freien Kapazität der Menschen, wenn sie nicht mehr arbeiten? Wie steht es um die Individualität, wenn alles auf Basis der gleichen Algorithmen funktioniert?

Im Jahr 2050/60 könnte alles vorhandene Wissen jederzeit allen zur Verfügung stehen. Somit entstünden gleiche Bildungschancen für alle. Das Leben im Rahmen eines akzeptablen Fußabdruckes wäre für alle möglich. Die Individualität wird damit nicht ausgeschlossen: Wer eine Tätigkeit gerne tut, kann diese nach wie vor ausüben. Zudem zeigt sich mit Blick auf die Zeitgeschichte: Trends kommen wieder. Vieles war schon einmal da und begegnet uns erneut im „Retro-Style“.


Wie kann man den Menschen die Angst vor neuen Technologien nehmen und warum sehen Roboter immer aus wie Menschen oder Tiere?

Die Menschen müssen miteinbezogen werden. Es ist nach wie vor mehr Aufklärung nötig, oft wird das Thema negativ dargestellt und Ängste werden geschürt. Jeder und jede Einzelne kann dazu beitragen, Informationen zu verbreiten. Roboter sind in ihrem Aussehen deshalb Menschen oder Tieren nachempfunden, weil sie in Tests dann besser akzeptiert wurden als beispielsweise ein Kasten in geometrischer Form. Zudem ersetzten Roboter in erster Linie menschliche Tätigkeiten.


Fazit:

  • Die Lösungen sind größtenteils vorhanden, die regulatorische Anpassung hinkt jedoch hinterher.
  • Die Risiken betreffen uns ebenfalls jetzt schon.
  • Die interdisziplinäre und behördeninterne Zusammenarbeit muss dringend verbessert werden. Der gesamte Prozess muss überdacht werden.
  • Die Öffentlichkeit muss stärker einbezogen werden, auch um Unsicherheiten aus dem Weg zu räumen.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Dr. Doris Borchert
Dr. Doris Borchert

Folgende Beiträge könnten Sie auch interessieren

Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Belastbare PDE-Gutachten sind die Grundlage einer risikobasierten Reinigungsvalidierung. Der Beitrag zeigt, welche Mängel diesbezüglich bei GMP-Inspektionen häufig auftreten und wie Sie diese vermeiden können.

Weiterlesen
Frage der Woche | GMP-Verlag

Welche Arten von raumlufttechnischen Systemen gibt es in der Pharmaherstellung?

Hier geht es zur Antwort:
Weiterlesen
FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

Die FDA hat ihre Empfehlungen zu den Acceptable Intake (AI) Limits für Nitrosamin-Verunreinigungen aktualisiert. Neu akzeptiert die Behörde unter bestimmten Voraussetzungen eine Less-Than-Lifetime-(LTL)-Anpassung der AI-Grenzwerte für Arzneimittel, die nicht lebenslang angewendet werden. Dies ist gleichzeitig eine Annäherung an das LTL-Konzept von ICH M7(R2).
Weiterlesen
Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Ab dem 15. November 2026 müssen Wirkstoffe in der EMA-Datenbank Substance Management Services (SMS) registriert sein, damit Swissmedic sie in Betriebsbewilligungen und GMP-Zertifikaten für Wirkstoffhersteller aufführen kann. Hintergrund sind Änderungen an der EudraGMDP-Datenbank.
Weiterlesen
News: EMA

EMA: Neue Q&As zu biologischen Arzneimitteln

Die EMA hat ihre Q&As zu biologischen Arzneimitteln um einen neuen Abschnitt zu „Arzneimitteln mit Sekretomen oder extrazellulären Vesikeln (EVs) aus menschlichen oder tierischen Zellen“ ergänzt.
Weiterlesen
News: Europa

EU: Rat nimmt Pharmapaket an

Der Rat der Europäischen Union hat am 28. September 2026 das EU-Pharmapaket angenommen. Damit hat die umfassende Reform des europäischen Arzneimittelrechts eine weitere wichtige Hürde im Gesetzgebungsverfahren genommen.
Weiterlesen
News: EMA

EMA: Bericht zum ersten bilateralen Treffen mit APIC veröffentlicht

Die EMA hat die Ergebnisse ihres ersten bilateralen Treffens mit dem Active Pharmaceutical Ingredients Committee (APIC) veröffentlicht. Themen waren die GMP-Überwachung von Wirkstoffherstellern, die Wiederverwendung zurückgewonnener Lösungsmittel und Nitrosaminrisiken.
Weiterlesen
Nährmedien und Nährmedienprüfung

Nährmedien und Nährmedienprüfung

Nährmedien spielen eine wichtige Rolle bei allen mikrobiologischen Untersuchungen. Damit man sich auf die erhaltenen Ergebnisse verlassen kann, muss das Nährmedium vor seinem Einsatz einer Prüfung unterzogen werden. Welche Eigenschaften geprüft werden und wie man dabei vorgeht, beschreibt Mikrobiologe Dr. Michael Rieth.

Weiterlesen
Frage der Woche | GMP-Verlag

Welche Sterilisationsverfahren gibt es für Endsterilisation?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.