Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
eDMS/eQMS: Aufbau, Anwendung und GxP-Anforderungen

eDMS/eQMS: Aufbau, Anwendung und GxP-Anforderungen

Auszug aus dem GMP-BERATER, Kapitel 1.H.2, Aufbau elektronischer Dokumentenmanagement- und Qualitätsmanagement-Systeme (eDMS/eQMS)

7 Min. Lesezeit | von Thilo Gukelberger
Erschienen im LOGFILE Leitartikel 46/2021

Bei der Auswahl eines geeigneten eDMS/eQMS ist darauf zu achten, dass die vorgenannten Autorisierungsprüfungen immer durchlaufen werden, egal, mit welcher Bedienoberfläche der Anwender mit dem eDMS/eQMS kommuniziert.

Ein eDMS speichert im Wesentlichen folgende elementare Informationsobjekte:

  • die Dokumente selbst (z. B. Word-, Excel-, PDF-Dateien)
  • Attribute/Metadaten der Dokumente (z. B. Titel, SOP-Nummer, Autor, Chargennummer, Sachgebiet)
  • Beziehungen zwischen Anwendern und Dokumenten (Rechte, Rollen, Organisationsstruktur)

Die Dokumente selbst werden entweder in schreibgeschützten Speicherbereichen (Storagesysteme mit sogenannter Soft-Worm-Funktionalität) als Datei oder aber in einer relationalen (SQL-) Datenbank als sogenannte BLOBs (Binary Large Objects) abgelegt.

Die Attribute/Metadaten ermöglichen eine automatisierte Gruppierung bzw. Bündelung derjenigen Dokumente, die in inhaltlichem Zusammenhang stehen. Man spricht dann auch von einer Akten- bzw. Dossierbildung. Die Attribute/Metadaten werden fast immer in einer Datenbank (zumeist relationale SQL-Datenbank) abgelegt.

Beispielhaft für die Bündelung von Dokumenten sei hier das elektronische Chargenprotokoll (electronic batch record) erwähnt. Betrachtet man die Chargennummer als gemeinsames Attribut, das für alle Dokumente eines Chargenprotokolls (z. B. Herstellprotokoll, Prüfprotokoll, Verpackungsprotokoll) identisch ist, so kann ein eDMS jedes Dokument des Herstellprozesses bei der elektronischen Ablage automatisch in die korrekte Chargenakte einfügen.

Den Vorgang des Einfügens eines Dokumentes in eine Akte/Dossier darf man sich an dieser Stelle nicht wie bei der papierbasierten Dokumentation vorstellen. Papierdokumente können immer nur an einem physischen Speicherort abgelegt werden. Benötigt man das Dokument an unterschiedlichen Orten, so muss es entweder manuell transportiert oder kopiert werden. Beide Alternativen haben große Nachteile: Ein manueller Transport birgt die Gefahr von Dokument‑, auf jeden Fall aber Zeitverlusten, eine Papierkopie die Gefahr von Inkonsistenzen zwischen Original und Kopie. Beim Erstellen einer Akte oder eines Dossiers speichert ein eDMS in der Regel nur einen Link auf das einzufügende Dokument. Das eDMS führt also nur eine einzige Instanz des Dokumentes und präsentiert dieses den Anwendern in beliebigen prozessualen Kontexten.

Der Arbeitsablauf mit einem eDMS/eQMS stellt sich üblicherweise wie in Abbildung 1.H-1 gezeigt dar.

 Abbildung 1.H-1 Arbeit mit einem eDMS / eQMS (Schema)


  1. Start: Der Anwender startet seine eDMS/eQMS-Anwendung. Dies kann entweder eine spezielle Anwendung (nativer Client) oder ein Webbrowser sein.
  2. Authentisierung: Der Anwender authentisiert sich am eDMS/eQMS. Nutzt man hier Mechanismen wie „single sign on“, so ist man durch seine Anmeldung im Firmennetzwerk bereits automatisch authentifiziert. Im GxP-Umfeld muss sich der Anwender jedoch spätestens beim Leisten seiner elektronischen Unterschrift erneut authentifizieren.
  3. Suche: Der Anwender sucht nach Dokumenten. Dazu werden durch Eingabe in der Bedieneroberfläche des Systems Suchkriterien an den eDMS/eQMS-Server geschickt.
  4. Autorisierung: In Abhängigkeit der Zugriffsrechte des angemeldeten Benutzers liefert der eDMS/eQMS-Server eine adäquate Trefferliste. Diese besteht zunächst nur aus den Metadaten der gelieferten Dokumente.
  5. Funktion: Der Anwender wählt nun den gewünschten Treffer aus und bestimmt – meist über das Kontextmenü seiner Bedienoberfläche – welche Funktion er mit dem ausgewählten Dokument ausführen möchte (z. B. „Dokument anzeigen“, „Dokument überarbeiten“, „Dokument prüfen“).
  6. Autorisierung: Der eDMS/eQMS-Server überprüft, ob der Anwender die notwendigen Rechte besitzt und führt gegebenenfalls die gewünschte Aktion mit dem Dokument durch.

Bei der Auswahl eines geeigneten eDMS/eQMS ist darauf zu achten, dass die vorgenannten Autorisierungsprüfungen immer durchlaufen werden, egal, mit welcher Bedienoberfläche der Anwender mit dem eDMS/eQMS kommuniziert.

Ein eDMS, das auch außerhalb des GxP-Bereiches Anwendung findet, beinhaltet meist Funktionen, die nicht GxP-konform sind. Hat man in diesem Fall Zusatzmodule, die die Handhabung GxP-relevanter Dokumente sicherstellen, so muss gewährleistet sein, dass diese Dokumente auch nur mittels dieser Zusatzmodule zugänglich gemacht werden.

Abbildung 1.H-2 zeigt Funktionen, die im GxP-Umfeld unerlässlich sind, oft aber bei eDMS-Systemen fehlen:
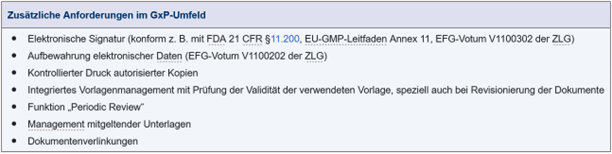

Abbildung 1.H-2 Zusätzliche Anforderungen im GxP-Umfeld

Abgesehen vom funktionalen Umfang einer eDMS/eQMS-Lösung muss diese natürlich validierbar sein. Hierzu bedarf es guter Kenntnisse der Systemarchitektur und der Systemfunktionen. Idealerweise liefert der Hersteller ein prevalidiertes System, so dass der Aufwand der projektspezifischen Validierung minimiert werden kann. Ein prevalidiertes System sollte zumindest die Dokumente für die IQ, OQ, DQ beinhalten, ggf. als Vorlagen, die projektspezifisch angepasst werden müssen.

Weitere Hinweise zur Funktionsweise von Dokumentenmanagementsystemen und zur Auswahl eines geeigneten Systems für den GxP gerechten Betrieb finden Sie in Kapitel 15.G Dokumentenmanagementsysteme.

Im Folgenden wollen wir den Fokus weg von der reinen Sicht auf Dokumente und hin zum übergeordneten Blick auf die Prozesse lenken.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Thilo Gukelberger
Thilo Gukelberger

Folgende Beiträge könnten Sie auch interessieren

Frage der Woche | GMP-Verlag

Welche Arten von raumlufttechnischen Systemen gibt es in der Pharmaherstellung?

Hier geht es zur Antwort:
Weiterlesen
Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Belastbare PDE-Gutachten sind die Grundlage einer risikobasierten Reinigungsvalidierung. Der Beitrag zeigt, welche Mängel diesbezüglich bei GMP-Inspektionen häufig auftreten und wie Sie diese vermeiden können.

Weiterlesen
FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

Die FDA hat ihre Empfehlungen zu den Acceptable Intake (AI) Limits für Nitrosamin-Verunreinigungen aktualisiert. Neu akzeptiert die Behörde unter bestimmten Voraussetzungen eine Less-Than-Lifetime-(LTL)-Anpassung der AI-Grenzwerte für Arzneimittel, die nicht lebenslang angewendet werden. Dies ist gleichzeitig eine Annäherung an das LTL-Konzept von ICH M7(R2).
Weiterlesen
Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Ab dem 15. November 2026 müssen Wirkstoffe in der EMA-Datenbank Substance Management Services (SMS) registriert sein, damit Swissmedic sie in Betriebsbewilligungen und GMP-Zertifikaten für Wirkstoffhersteller aufführen kann. Hintergrund sind Änderungen an der EudraGMDP-Datenbank.
Weiterlesen
News: EMA

EMA: Neue Q&As zu biologischen Arzneimitteln

Die EMA hat ihre Q&As zu biologischen Arzneimitteln um einen neuen Abschnitt zu „Arzneimitteln mit Sekretomen oder extrazellulären Vesikeln (EVs) aus menschlichen oder tierischen Zellen“ ergänzt.
Weiterlesen
News: Europa

EU: Rat nimmt Pharmapaket an

Der Rat der Europäischen Union hat am 28. September 2026 das EU-Pharmapaket angenommen. Damit hat die umfassende Reform des europäischen Arzneimittelrechts eine weitere wichtige Hürde im Gesetzgebungsverfahren genommen.
Weiterlesen
News: EMA

EMA: Bericht zum ersten bilateralen Treffen mit APIC veröffentlicht

Die EMA hat die Ergebnisse ihres ersten bilateralen Treffens mit dem Active Pharmaceutical Ingredients Committee (APIC) veröffentlicht. Themen waren die GMP-Überwachung von Wirkstoffherstellern, die Wiederverwendung zurückgewonnener Lösungsmittel und Nitrosaminrisiken.
Weiterlesen
Nährmedien und Nährmedienprüfung

Nährmedien und Nährmedienprüfung

Nährmedien spielen eine wichtige Rolle bei allen mikrobiologischen Untersuchungen. Damit man sich auf die erhaltenen Ergebnisse verlassen kann, muss das Nährmedium vor seinem Einsatz einer Prüfung unterzogen werden. Welche Eigenschaften geprüft werden und wie man dabei vorgeht, beschreibt Mikrobiologe Dr. Michael Rieth.

Weiterlesen
Frage der Woche | GMP-Verlag

Welche Sterilisationsverfahren gibt es für Endsterilisation?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.