Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Grundlagen zur Dichtigkeit von Container Closure Systemen

Grundlagen zur Dichtigkeit von Container Closure Systemen

Auszug aus dem GMP-BERATER, Kapitel 12.G.2, Grundlagen zur Dichtigkeit von Container Closure Systemen

5 Min. Lesezeit | von Raimund Brett
Erschienen im LOGFILE 03/2025

Unter dem Punkt „Finishing of sterile products“ sind im Annex 1 des EU-GMP-Leitfadens die Anforderungen zur Prüfung von sterilen Produkten beschrieben. Unter dem Finishing versteht man zum einen die Prüfung auf Dichtigkeit und zum anderen die Prüfung auf visuelle Verunreinigungen bzw. Partikel.
In unserem heutigen Leitartikel berichtet Raimund Brett über die Grundlagen zur Dichtigkeit von Primärverpackungssystemen (Container Closure System). Dabei geht es unter anderem darum, wie Undichtigkeiten definiert werden und welche Anforderungen an die Qualität von Container Closure Systemen gestellt werden.

Der Leitartikel ist ein Auzug aus dem GMP-BERATER, dem weltweit größten Standardwerk für Qualitätsmanagement in der Pharmaindustrie.


Die Aufgabe eines Primärverpackungssystem (Container Closure System) liegt im Wesentlichen darin, zu verhindern, dass das Produkt verloren geht (z. B. Auslaufen, Verdunsten etc.) und dass das Produkt von außen kontaminiert wird.

Eine Primärverpackung bzw. ein Verpackungssystem kann aus einem oder mehreren Bestandteilen bestehen. Als Beispiel seien hier Ampullen (nur eine Komponente, Glas) und Vials (mehrere Komponenten, Glasbehälter, Stopfen (Gummi) und Kappe (Aluminium)) genannt.

Folgende Definitionen können im Zusammenhang mit Undichtigkeiten gemacht werden:

  • Leck/Undichtigkeit: Ein Spalt oder ein Bruch im Verpackungssystem worüber Flüssigkeit oder Gas austreten kann
  • Leckage: Das unbeabsichtigte Eindringen oder Entweichen von Stoffen (fest, flüssig, gasförmig) durch eine Lücke in der Verpackung oder einen Spalt zwischen Verpackungsbestandteilen

Ein dichtes bzw. integres Verpackungssystem ist eines, das keine Undichtigkeiten wie Löcher oder Beschädigungen aufweist, die möglicherweise die Qualität des Produktes gefährden können.

Für Verpackungssysteme für sterile Produkte könnte man die Undichtigkeiten gemäß Abbildung 1 zum Beispiel in drei Kategorien einteilen (angelehnt and die USP).
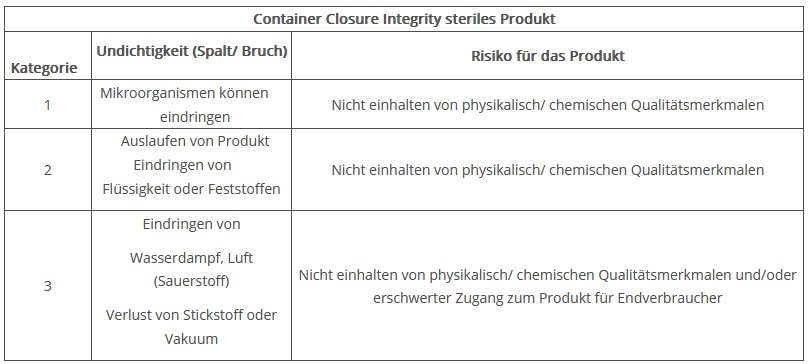

Abbildung 1    Kategorien für Undichtigkeiten (gemäß USP 1207)


Das heißt ein dichtes Verpackungssystem ist nicht per se durch das Bestehen eines mikrobiologischen Challenge Tests oder eines Produkt-Sterilitätstests definiert. Eine dichte Verpackung ist eine, die das maximal zulässige Undichtigkeitslimit (MALL, maximum allowable leakage limit) einhält. Dieses Limit ist immer abhängig von den Anforderungen des Produktes und wird z. B. in mbar*l/s angegeben.

Somit ist klar, dass die Dichtigkeit des Verpackungssystems abhängig ist vom Produkt bzw. von den Anforderungen an dieses Produkt.

Die USP 1207 bildet dazu die in Abbildung 2 dargestellten Kategorien für die Anforderungen an die Qualität der Verpackung:
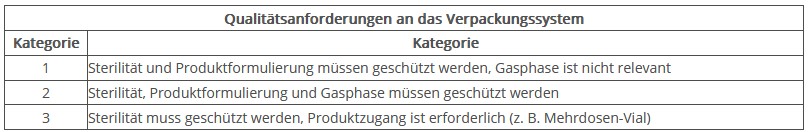
Abbildung 2    Kategorien für die Anforderungen an die Qualität des Primärverpackungssystems gemäß USP 1207


Die Kategorie 3 stellt eine Subkategorie dar, welche auf Multi-Dose Behältnisse anwendbar ist und in den Kategorien 1 und 2 enthalten sein kann. Bei der Kombination von 2 und 3 bedeutet das, dass sich die Anforderungen an die MALL im Produktzyklus verschieben. Nach der Abfüllung und der Lagerung gilt Kategorie 2, bei der Anwendung gilt aber nur noch die Kategorie 1.

Es gibt einige Untersuchungen dazu, welche Leckage-Raten bei sterilen Produkten anzusetzen sind. Aufgrund der Komplexität soll hier aber nicht weiter darauf eingegangen werden. Für detaillierte Informationen empfiehlt sich ein Studium der USP 1207 bis 1207.3. Generell kann man davon ausgehen, dass für nichtporöse starre Verpackungen wie Vials, Fertigspritzen, Kartuschen, BFS Kunststoffampullen, Ampullen etc. eine Helium leakage rate von < 6 x 10⁻⁶ mbar L/s (Kirsch, et all; PDA J Pharm Sci & Technol 51, 5, 1997) ein niedriges Risiko für das Eindringen von Mikroorganismen oder dem Verlust von flüssigem Produkt darstellt. Das entspricht in etwa einer Leckage durch einen Defekt von 0,1 bis 0,3 µm.

Es soll hier nochmals darauf hingewiesen werden, dass die Leckage Rate (MALL) für jedes Produkt/Verpackungssystem spezifisch ist und auf Basis von wissenschaftlichen Daten und des Risikos festgelegt werden muss. Die Kenntnisse der MALL ist wichtig da es verschiedene Arten der Prüfung auf Dichtigkeit gibt und nicht alle Verfahren für jede Undichtigkeit oder MALL gleich gut geeignet sind. Daher sollten, wenn erforderlich, immer mehrere Möglichkeiten der Testung auf Dichtigkeit zur Verfügung stehen.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Raimund Brett
Raimund Brett

Folgende Beiträge könnten Sie auch interessieren

Frage der Woche | GMP-Verlag

Welche Arten von raumlufttechnischen Systemen gibt es in der Pharmaherstellung?

Hier geht es zur Antwort:
Weiterlesen
Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Belastbare PDE-Gutachten sind die Grundlage einer risikobasierten Reinigungsvalidierung. Der Beitrag zeigt, welche Mängel diesbezüglich bei GMP-Inspektionen häufig auftreten und wie Sie diese vermeiden können.

Weiterlesen
FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

Die FDA hat ihre Empfehlungen zu den Acceptable Intake (AI) Limits für Nitrosamin-Verunreinigungen aktualisiert. Neu akzeptiert die Behörde unter bestimmten Voraussetzungen eine Less-Than-Lifetime-(LTL)-Anpassung der AI-Grenzwerte für Arzneimittel, die nicht lebenslang angewendet werden. Dies ist gleichzeitig eine Annäherung an das LTL-Konzept von ICH M7(R2).
Weiterlesen
Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Ab dem 15. November 2026 müssen Wirkstoffe in der EMA-Datenbank Substance Management Services (SMS) registriert sein, damit Swissmedic sie in Betriebsbewilligungen und GMP-Zertifikaten für Wirkstoffhersteller aufführen kann. Hintergrund sind Änderungen an der EudraGMDP-Datenbank.
Weiterlesen
News: EMA

EMA: Neue Q&As zu biologischen Arzneimitteln

Die EMA hat ihre Q&As zu biologischen Arzneimitteln um einen neuen Abschnitt zu „Arzneimitteln mit Sekretomen oder extrazellulären Vesikeln (EVs) aus menschlichen oder tierischen Zellen“ ergänzt.
Weiterlesen
News: Europa

EU: Rat nimmt Pharmapaket an

Der Rat der Europäischen Union hat am 28. September 2026 das EU-Pharmapaket angenommen. Damit hat die umfassende Reform des europäischen Arzneimittelrechts eine weitere wichtige Hürde im Gesetzgebungsverfahren genommen.
Weiterlesen
News: EMA

EMA: Bericht zum ersten bilateralen Treffen mit APIC veröffentlicht

Die EMA hat die Ergebnisse ihres ersten bilateralen Treffens mit dem Active Pharmaceutical Ingredients Committee (APIC) veröffentlicht. Themen waren die GMP-Überwachung von Wirkstoffherstellern, die Wiederverwendung zurückgewonnener Lösungsmittel und Nitrosaminrisiken.
Weiterlesen
Nährmedien und Nährmedienprüfung

Nährmedien und Nährmedienprüfung

Nährmedien spielen eine wichtige Rolle bei allen mikrobiologischen Untersuchungen. Damit man sich auf die erhaltenen Ergebnisse verlassen kann, muss das Nährmedium vor seinem Einsatz einer Prüfung unterzogen werden. Welche Eigenschaften geprüft werden und wie man dabei vorgeht, beschreibt Mikrobiologe Dr. Michael Rieth.

Weiterlesen
Frage der Woche | GMP-Verlag

Welche Sterilisationsverfahren gibt es für Endsterilisation?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.