Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Konzeptionsphase der Computervalidierung

Konzeptionsphase der Computervalidierung

Auszug aus dem GMP-BERATER, Kapitel 9.E.2.1, Konzeptionsphase

9 Min. Lesezeit | von Dr. Dennis Sandkühler
Erschienen im LOGFILE 27/2022

Der Validierungsplan sollte die Phasen des System-Lebenszyklus abbilden. Sämtliche Aktivitäten der Validierung sollten auf Basis einer fortwährenden Risikobewertung durchgeführt werden.


Änderungen planen

In der Regel gibt es bereits einen definierten Prozess, der durch ein computergestütztes System ergänzt oder durch ein neues System abgelöst werden soll. Im GMP-Umfeld sind diese Änderungen immer durch einen Änderungsantrag (Change Control) zu initiieren. Zum Änderungsantrag gehören u. a.

  • ein Projektantrag (Budget, Zeit, Verantwortlichkeiten),

  • eine initiale Betrachtung der Risiken (durch die Änderung),

  • und ein Projektplan, der u. a. die Erstellung eines Validierungsplans vorsieht.


Validierung planen

Nach Bewilligung der Änderung ist ein Validierungsplan zu erstellen. Einige Unternehmen halten hierzu Vorlagen bereit, die bereits dem Änderungsantrag beigefügt werden.

Die Einführung oder Änderung computergestützter Systeme erfordert ein Zusammenspiel von IT- und QA-Kenntnissen. Änderungen sollten durch die Fachabteilung initiiert und durch Mitwirkung der IT-Abteilung umgesetzt werden. Daher sollten beide Bereiche bereits bei der Erstellung des Validierungsplans zusammenarbeiten. Die IT-Abteilung sollte dabei ebenso wie ein externer IT-Dienstleister qualifiziert sein.

Der Validierungsplan ist im Gegensatz zum Validierungsmasterplan stets bezogen auf ein Validierungsprojekt und beinhaltet daher die konkreten Prüfpunkte und Akzeptanzkriterien des Validierungsprojekts.

Der Aufbau eines Validierungsplans umfasst im Wesentlichen die folgenden Abschnitte:

  1. Festlegung des Geltungsbereichs und des Validierungsgegenstandes mit einer eindeutigen Bezeichnung des Systems
  2. Beschreibung des Geschäftsprozesses und Nennung der wesentlichen Funktionen, die das computergestützte System unterstützt
  3. Systemübersicht mit Schnittstellen und Abhängigkeiten zu anderen Systemen
  4. Validierungsplanung und damit Festlegung der anstehenden Validierungsaktivitäten und Regelung der Verantwortlichkeiten
    • Festlegung der Prüfpunkte und Akzeptanzkriterien
  5. Festlegung der Akzeptanzkriterien für eine erfolgreiche Validierung
  6. Definition des Abschlusses der Validierung und Inbetriebnahme

Projektrollen definieren und Verantwortlichkeiten festlegen

Für den Erfolg eines jeden Projekts ist es wichtig, die Projektorganisation und Verantwortungen von Anfang an festzulegen und zu kommunizieren.

Die Verantwortlichkeiten können dabei in einer Verantwortlichkeitsmatrix dargestellt werden. Die RACI-Matrix stellt eine mögliche Technik zur Visualisierung von Verantwortlichen dar:

  • R – Responsible (verantwortlich)
    • Person, die unmittelbar mit der Aktivität betraut ist. Es sollte immer nur eine verantwortliche Person pro Aufgabe geben.
  • A – Accountable (rechenschaftspflichtig)
    • Person, die verantwortlich ist, dass die Aktivität erledigt wird; z. B. der Projektmanager.
  • C – Consulted (konsultiert)
    • Personen, die unterstützend beteiligt sind oder über weitere Informationen zur Aktivität verfügen.
  • I – Informed (informiert)
    • Personen, die über den aktuellen Stand oder den Abschluss einer Aktivität informiert werden sollten.

Die RACI-Matrix kann die Prüfpunkte und Akzeptanzkriterien sehr gut ergänzen, entweder als eigenständige Matrix mit Auflistung der Aktivitätsnummer oder zusammengefasst in einer Matrix.
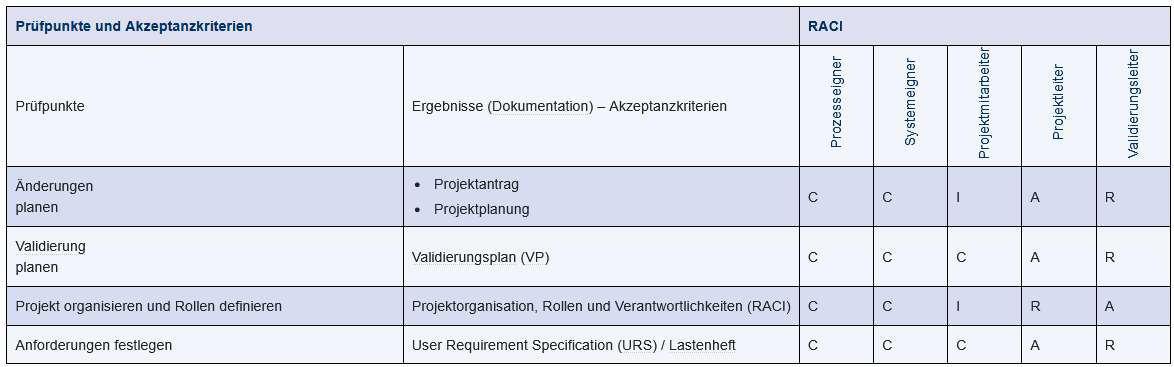
Abbildung 9.E-11 Kombinierte Validierungs- und Verantwortungsmatrix


Anforderungen festlegen (Lastenheft)

In einem Lastenheft (oder auch User Requirement Specification, URS genannt) müssen allen regulatorischen und Prozess-Anforderungen zusammengestellt werden. Hier ist es hilfreich, zunächst alle regulatorischen Anforderungen zu erfassen und anschließend die Anforderungen an den Prozess in einem eigenen Abschnitt zusammen zu stellen.

Die Prozessanforderungen sollten klar und unmissverständlich formuliert sein und sollten sich nur auf den jeweiligen Geschäftsprozess beziehen.
Um im Rahmen der Validierung erreichbar und überprüfbar zu sein, sollten die Anforderungen SMART formuliert sein, d. h. spezifisch, messbar, akzeptiert, realistisch und terminiert.

Das Lastenheft ist nicht statisch und kann sich durch ergänzende Eingaben und insbesondere durch die Risikobewertung um weitere Anforderungen ergänzen.


Technische und funktionale Umsetzung prüfen (Pflichtenheft)

Nach der Festlegung des Lastenhefts erfolgt die Prüfung der technischen und funktionalen Umsetzung in einem Pflichtenheft. Das Pflichtenheft wird auch als Functional Specification (FS) bezeichnet. Die Prüfung erfolgt im Allgemeinen durch einen Anbietervergleich (Anbieter = Lieferant). Je SMARTer die Formulierung der Anforderungen, desto eindeutiger und schneller erfolgt die Bewertung, ob die Anforderungen erfüllt werden.

Bei individueller bzw. Eigenentwicklung von Hard- und Software sind hierbei auch Entwicklungsrichtlinien festzulegen und zu überwachen, auf die hier nicht näher eingegangen wird.

Lasten und Pflichten (oder URS und FS) sollten in einer Traceability Matrix gegenübergestellt werden. So lassen sich die Anforderungen gut überblicken und nicht erfüllte Anforderungen schnell identifizieren. Zudem können auch weitere Werte und Entscheidungen oder Anmerkungen die Traceability Matrix ergänzen. Bei Soft- und Hardware (z. B. Softwarekategorie 3 und 4) verfügt der Lieferant in der Regel über einen Katalog an spezifizierten Funktionen (Functional Specification), die seine Software oder Hardware erfüllt. In der Traceability Matrix kann auf diese Functional Specification referenziert werden. Abbildung 9.E-12 zeigt beispielhaft den Aufbau einer Traceability Matrix.
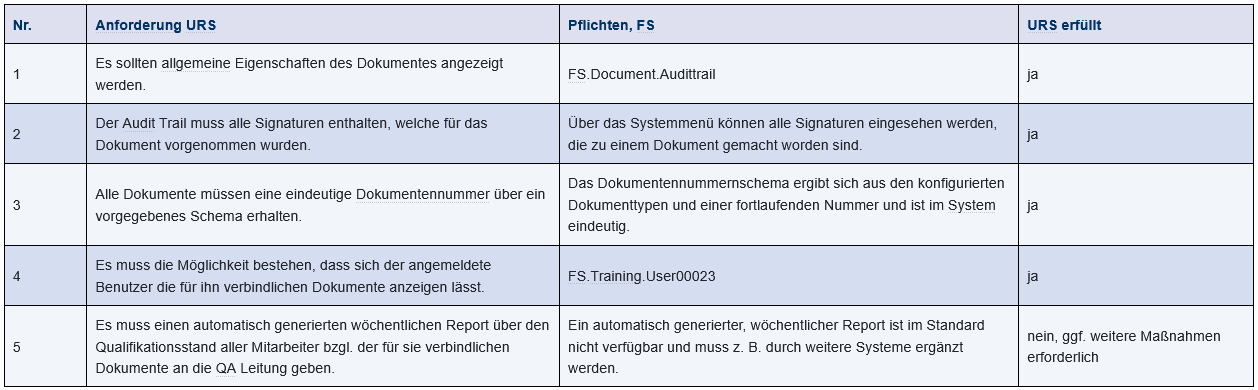
Abbildung 9.E-12 Beispiel: Lasten- und Pflichtenheft zur Einführung eines computergestützten Dokumentenmanagementsystems (Traceability Matrix)


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Dr. Dennis Sandkühler

Folgende Beiträge könnten Sie auch interessieren

News: EMA

EMA präzisiert Chargenkennzeichnung bei parallel gehandelten Arzneimitteln

Die EMA in ihrer Frage-Antwort-Sammlung zu GMP und GDP die Antwort auf Frage 4 zu Kapitel 5 des EU-GMP-Leitfadens überarbeitet. Sie erläutert, welche Chargennummern auf der Verpackung parallel gehandelter Arzneimittel anzugeben sind.
Weiterlesen
FDA-Findings: Sichere aseptische Herstellung beginnt beim Anlagendesign

FDA-Findings: Sichere aseptische Herstellung beginnt beim Anlagendesign

Auf der PDA/FDA Joint Regulatory Conference 2026 machte die FDA deutlich: Moderne Anlagentechnik allein gewährleistet keine Sterilitätssicherheit. Der Beitrag beleuchtet GMP-Mängel bei FDA-Inspektionen und die Rolle der Anlagenplanung bei der aseptischen Herstellung.

Weiterlesen
Frage der Woche | GMP-Verlag

Wie wird der Qualifizierungsprozess von Laborgeräten dokumentiert?

Hier geht es zur Antwort:
Weiterlesen
News: Europa

EDQM: Neue Arbeitsgruppe für 3D-gedruckte Arzneimittel

Die Europäische Arzneibuchkommission (EPC) hat die Einrichtung einer Arbeitsgruppe für 3D-gedruckte Arzneimittel beschlossen. Ziel ist es, geeignete Qualitätsstandards im Europäischen Arzneibuch (Ph. Eur.) zu verankern.
Weiterlesen
EMA: 14 neue Nitrosamine im Appendix 1

EMA: 14 neue Nitrosamine im Appendix 1

Der Appendix 1 zum Q&A der EMA zu Nitrosamin-Verunreinigungen ist im Oktober 2026 weiter ergänzt worden. Dieser Appendix enthält die zulässigen Aufnahmemengen (Acceptable Intake, AI) für N-Nitrosamine.
Weiterlesen
WHO: Entwurf zur Überarbeitung der Guidelines on Quality Risk Management

WHO: Entwurf zur Überarbeitung der Guidelines on Quality Risk Management

Die WHO hat einen überarbeiteten Entwurf ihrer „WHO guidelines on quality risk management“ veröffentlicht. Das Arbeitsdokument QAS/26.994 steht bis zum 15. November 2026 zur öffentlichen Kommentierung.

Weiterlesen
News: Künstliche Intelligenz

Ergebnisse des EMA-Workshops zu Anhang 22

Am 30. Juni diskutierte die Anhang-22-Arbeitsgruppe der EMA mit KI-Experten und Branchenvertretern der Pharmazeutischen Industrie über den zukünftigen Geltungsbereich des Anhangs (wir berichteten).
Weiterlesen
News: Künstliche Intelligenz

EMA Workshop zu Anhang 22 „Künstliche Intelligenz“

Der aktuelle Entwurf des Anhang 22 „Künstliche Intelligenz“ sieht vor, generative KI und LLM sowie probabilistische, dynamische und adaptive KI-Modelle für kritische GMP-Anwendungen auszuschließen. Dem widersprachen zahlreiche Kommentare während der öffentlichen Konsultation. Ziel müsse es eher sein, Innovation zu unterstützen und die Pharmaindustrie zu Investitionen zu ermutigen.
Weiterlesen
Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Belastbare PDE-Gutachten sind die Grundlage einer risikobasierten Reinigungsvalidierung. Der Beitrag zeigt, welche Mängel diesbezüglich bei GMP-Inspektionen häufig auftreten und wie Sie diese vermeiden können.

Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.