Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Medizinischer Cannabis und GMP

Medizinischer Cannabis und GMP

8 Min. Lesezeit | von Marta Rodríguez
Erschienen im LOGFILE 40/2022

Kapseln, Tropfen oder Joint – von der Vielfalt pflanzlicher Arzneimittel! – Die neue Folge von unserem Webcast GMP & TEA beleuchtet die Besonderheiten pflanzlicher Arzneimittel. Thomas Peither erläutert unter anderem, ab wann die GACP- und die GMP-Anforderungen greifen und warum Cannabis anders ist.

Im heutigen Leitartikel dreht sich alles um medizinischen Cannabis und GMP. Marta Rodríguez geht ebenfalls insbesondere auf die Frage ein, ab wann GACP und ab wann GMP anzuwenden ist.


Der Anbau, die Herstellung, die Vermarktung, die Einfuhr und die Ausfuhr von Zubereitungen und Substanzen auf der Grundlage der Cannabispflanze zu medizinischen und Forschungszwecken unterliegen der Kontrolle durch die zuständigen Behörden.

Die für die Produktion, die Kontrolle, den Vertrieb und die Abgabe zugelassenen Stellen sowie die Art der Produkte, die Vertriebskanäle und die beabsichtigten Verwendungszwecke hängen in hohem Maße von den nationalen Vorschriften ab, die in den meisten Ländern derzeit noch entwickelt und implementiert werden.

Der Anbau, die Verarbeitung nach der Ernte (Zerschneiden, Trocknen, Aushärten, Verpacken) und die Extraktion/Reinigung des Wirkstoffs (THC, CBD oder andere Cannabinoide) müssen in der EU unter Einhaltung der GACP- (Good Agricultural and Cultivation Practices) und den GMP-Leitlinien (Good Manufacturing Practices) für die weiteren Verarbeitungs- und Handhabungsstufen erfolgen.

Der Punkt, ab dem die GMP-Standards angewendet werden sollten, ist jedoch ein häufiger Diskussionspunkt. Hinweise finden sich beispielsweise im EU-GMP-Leitfaden Teil II oder im EU-GMP-Leitfaden Anhang 7. Ein risikobasierter Ansatz ist der Schlüssel zur Ermittlung des ersten kritischen Schritts des Produktionsprozesses, ab dem die GMP-Standards angewendet werden sollten.

Die Art des Endprodukts, das bei der Herstellung entsteht, bestimmt das Risiko der vorangegangenen Schritte. Je mehr Prozessschritte es gibt, desto später sollte mit der Anwendung von GMP-Standards begonnen werden. Handelt es sich bei dem Endprodukt um die getrocknete Blüte, sollten die GMP-Standards bereits bei den ersten Tätigkeiten nach der Ernte (Zerschneiden, Trocknen und Aushärten) angewendet werden. Handelt es sich bei dem Endprodukt jedoch um den gereinigten THC- oder CBD-Extrakt, dann könnte der erste kritische Schritt das Mahlen der getrockneten Blüten sein, bevor der Extraktionsprozess gestartet wird. Es ist eine Einzelfallanalyse erforderlich, bei der der gesamte Prozess und seine Risiken berücksichtigt werden, damit eine solide Bewertung der spezifischen Anforderungen vorgenommen werden kann.

Die folgenden Abbildungen zeigen beispielhaft für zwei verschiedene Konstellationen, ab wann GACP- und GMP-Anforderungen anzuwenden sind.
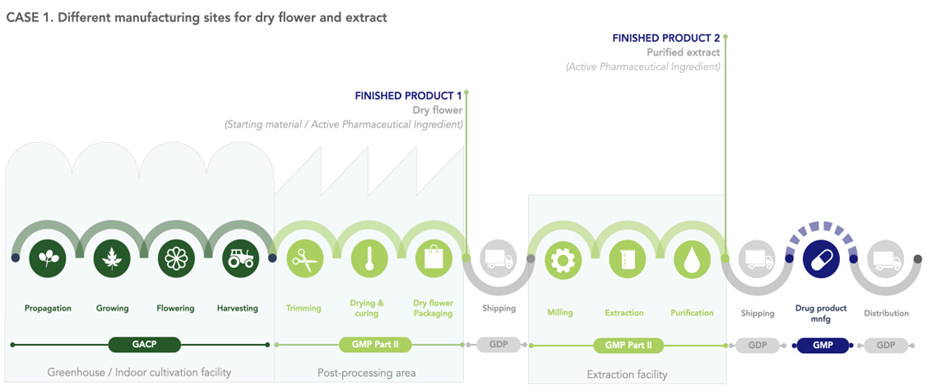
Abbildung 1        Ab wann sind die GMP-Standards anzuwenden? Fall 1 - verschiedene Herstellungsstätten für die getrockneten Blüten und den Extrakt
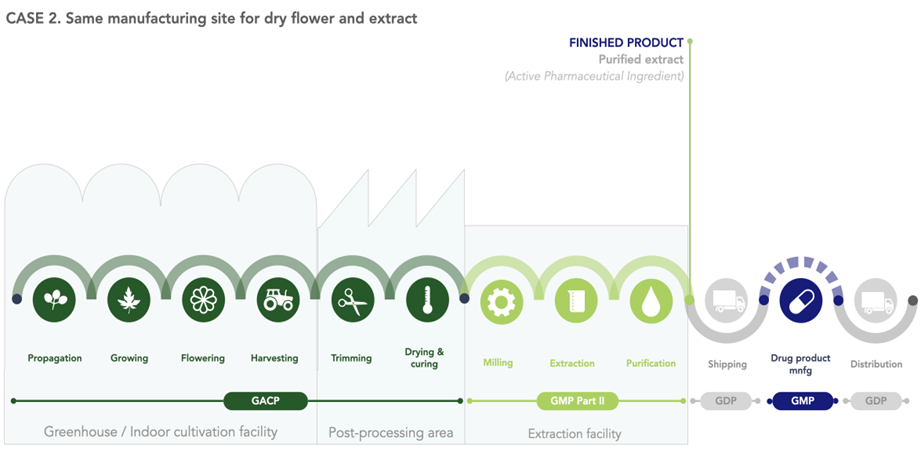
Abbildung 2        Ab wann sind die GMP-Standards anzuwenden? Fall 2 – dieselbe Herstellungsstätte für die getrockneten Blüten und den Extrakt


GMP und medizinischer Cannabis

Nach der Festlegung des Geltungsbereichs für die GMP-Anforderungen müssen die GMP-Anforderungen identifiziert und definiert werden, wie sie im jeweiligen Projekt erfüllt werden sollten. Die EU-GMP-Regularien werden in jedem EU-Land von der zuständigen Gesundheitsbehörde national umgesetzt, ggf. mit spezifischen Anforderungen und unterschiedlichen Anforderungsniveaus. Einige Leitlinien und Standards werden auch von internationalen Harmonisierungsgremien wie der ICH herausgegeben, und zwischen

verschiedenen Gesundheitsbehörden sind Vereinbarungen über die gegenseitige Anerkennung getroffen worden.

In Europa veröffentlicht die Europäische Kommission den EU-GMP-Leitfaden sowie ergänzende Verordnungen und Leitlinien, die dann von den nationalen Gesundheitsbehörden in den Rechtsrahmen der einzelnen Länder übertragen werden.

Der EU-GMP-Leitfaden gliedert sich in vier Teile, 21 Anhänge und weitere GMP-bezogene Dokumente. Teil I enthält die Vorschriften für Fertigarzneimittel, und Teil II gilt für pharmazeutische Wirkstoffe (API). Die Anhänge enthalten spezifische Vorschriften, die für eine bestimmte Tätigkeit oder eine bestimmte Art von Produkt gelten, wie z. B. Anhang 7, der spezielle Hinweise für Arzneimittel auf der Grundlage von Pflanzenextrakten enthält, was für Arzneimittel basierend auf Cannabis sativa relevant ist.

Darüber hinaus sind bei pflanzlichen Arzneimitteln die Auswahl des Saatguts sowie die Anbau- und Erntebedingungen Aspekte, die einen großen Einfluss auf die Qualität der Pflanze und damit auf die Qualität des Wirkstoffs haben. Der Leitfaden des Ausschusses für pflanzliche Arzneimittel (HMPC) der EMA "Guideline on Good Agricultural and Collection Practice (GACP) for Starting Materials of Herbal Origin" enthält Empfehlungen für die Einführung eines Qualitätssicherungssystems.

Abbildung 3 zeigt die sechs wichtigsten Faktoren, die zur GMP-Konformität beitragen.
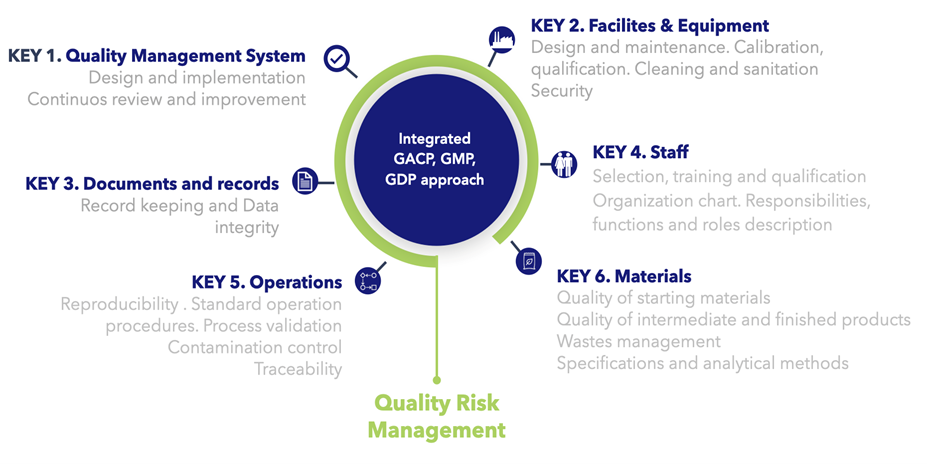
Abbildung 3        6 Faktoren zur GMP-Konformität


Was Sie im Einzelnen zu den 6 Faktoren berücksichtigen müssen, lesen Sie im vollständigen Kapitel 0.B.2 des internationalen GMP-Wissensportals, dem GMP Compliance Adviser. Dieser Text ist ein übersetzter Auszug aus dem Kapitel 0.B.2 Medical Cannabis and GMP: 6 Keys to Focus on.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Marta Rodríguez
Marta Rodríguez

Folgende Beiträge könnten Sie auch interessieren

Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Belastbare PDE-Gutachten sind die Grundlage einer risikobasierten Reinigungsvalidierung. Der Beitrag zeigt, welche Mängel diesbezüglich bei GMP-Inspektionen häufig auftreten und wie Sie diese vermeiden können.

Weiterlesen
Frage der Woche | GMP-Verlag

Welche Arten von raumlufttechnischen Systemen gibt es in der Pharmaherstellung?

Hier geht es zur Antwort:
Weiterlesen
FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

Die FDA hat ihre Empfehlungen zu den Acceptable Intake (AI) Limits für Nitrosamin-Verunreinigungen aktualisiert. Neu akzeptiert die Behörde unter bestimmten Voraussetzungen eine Less-Than-Lifetime-(LTL)-Anpassung der AI-Grenzwerte für Arzneimittel, die nicht lebenslang angewendet werden. Dies ist gleichzeitig eine Annäherung an das LTL-Konzept von ICH M7(R2).
Weiterlesen
Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Ab dem 15. November 2026 müssen Wirkstoffe in der EMA-Datenbank Substance Management Services (SMS) registriert sein, damit Swissmedic sie in Betriebsbewilligungen und GMP-Zertifikaten für Wirkstoffhersteller aufführen kann. Hintergrund sind Änderungen an der EudraGMDP-Datenbank.
Weiterlesen
News: EMA

EMA: Neue Q&As zu biologischen Arzneimitteln

Die EMA hat ihre Q&As zu biologischen Arzneimitteln um einen neuen Abschnitt zu „Arzneimitteln mit Sekretomen oder extrazellulären Vesikeln (EVs) aus menschlichen oder tierischen Zellen“ ergänzt.
Weiterlesen
News: Europa

EU: Rat nimmt Pharmapaket an

Der Rat der Europäischen Union hat am 28. September 2026 das EU-Pharmapaket angenommen. Damit hat die umfassende Reform des europäischen Arzneimittelrechts eine weitere wichtige Hürde im Gesetzgebungsverfahren genommen.
Weiterlesen
News: EMA

EMA: Bericht zum ersten bilateralen Treffen mit APIC veröffentlicht

Die EMA hat die Ergebnisse ihres ersten bilateralen Treffens mit dem Active Pharmaceutical Ingredients Committee (APIC) veröffentlicht. Themen waren die GMP-Überwachung von Wirkstoffherstellern, die Wiederverwendung zurückgewonnener Lösungsmittel und Nitrosaminrisiken.
Weiterlesen
Nährmedien und Nährmedienprüfung

Nährmedien und Nährmedienprüfung

Nährmedien spielen eine wichtige Rolle bei allen mikrobiologischen Untersuchungen. Damit man sich auf die erhaltenen Ergebnisse verlassen kann, muss das Nährmedium vor seinem Einsatz einer Prüfung unterzogen werden. Welche Eigenschaften geprüft werden und wie man dabei vorgeht, beschreibt Mikrobiologe Dr. Michael Rieth.

Weiterlesen
Frage der Woche | GMP-Verlag

Welche Sterilisationsverfahren gibt es für Endsterilisation?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.