Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Regulatorische und normative Grundlagen der Qualifizierung von Räumen und raumlufttechnischen Anlagen

Regulatorische und normative Grundlagen der Qualifizierung von Räumen und raumlufttechnischen Anlagen

Ein Auszug aus dem GMP-BERATER, Kapitel 3.J.1, Regulatorische und normative Grundlagen der Qualifizierung

9 Min. Lesezeit | von H. Flechl
Erschienen im LOGFILE 14/2023

Für Räume und Ausrüstung ist in Artikel 8 der EU-GMP-Richtlinie 2017/1572 festgelegt, dass sie für den Zweck geeignet sein müssen, dass jegliche Auswirkung auf die Produktqualität vermieden werden muss und dass die Eignung nachgewiesen werden muss. Ein dokumentierter Eignungsnachweis = Qualifizierung ist daher zwingend erforderlich.

Welche Regularien und Normen bei der Qualifizierung von Räumen und raumlufttechnischen Anlagen zu berücksichtigen sind und welche neuen Anforderungen der aktuelle Annex 1 an die Qualifizierung stellt, lesen Sie heute in einem Auszug aus dem GMP-BERATER-Kapitel 3.J.1: Regulatorische und normative Grundlagen der Qualifizierung.


In der Pharmabranche sind Qualifizierung und Validierung die Voraussetzung für eine GMP-konforme Arzneimittelherstellung.

In der Pharmabranche sind Qualifizierung und Validierung die Voraussetzung für eine GMP-konforme Arzneimittelherstellung. Dabei bezieht sich die Qualifizierung auf die Ausrüstung (Räume, Anlagen und IT-Systeme), während die Validierung die Prozesse betrifft (Herstellung und Verpackung, Reinigung, IT-Prozesse). Durch die Qualifizierung und Validierung wird die Eignung der Ausrüstung und Prozesse für den vorgesehen Zweck nachgewiesen.

Die gesetzliche Grundlage hierfür bilden die EU-Regularien, insbesondere die EU-Richtlinie 2017/1572, die zusammen mit weiteren europäischen Richtlinien in nationales Recht umgesetzt wurde. Für Deutschland ist dies die Arzneimittel- und Wirkstoffherstellungsverordnung, für Österreich die Arzneimittelbetriebsordnung.

Für Räumlichkeiten und Ausrüstungen ist im Artikel 8 der EU-Richtlinie definiert (auszugsweise):

(1)        ... die Räumlichkeiten müssen für den Zweck geeignet sein...

(2)        ... Jeder Effekt, der die Produktqualität beeinflusst, ist zu vermeiden...

(3)        ... die Eignung ist nachzuweisen.

Der Absatz 3 führt uns zum Nachweis der Eignung der Räume und RLT-Anlagen: der Qualifizierung. Ein dokumentierter Eignungsnachweis ist also durch die GMP-Regularien zwingend vorgegeben.

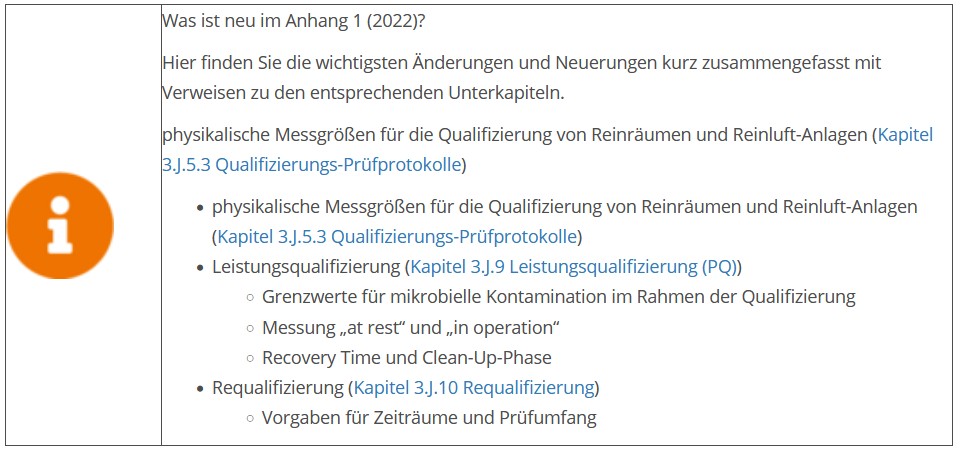
Eine Hilfestellung oder Anleitung, wie dieser Eignungsnachweis zur Qualifizierung von Räumlichkeiten und RLT-Anlagen in der Pharmaindustrie durchgeführt werden kann, gibt der Anhang 15 zum EU-GMP-Leitfaden. Speziell für die Herstellung steriler Arzneimittel gilt der Anhang 1, der aber für die Ausrüstungsqualifizierung (Premises) wieder auf den Anhang 15 verweist.
Für die Einzelheiten der Durchführung der Luftreinheitsklassifizierung wird im Anhang 1 auf die EN ISO 14644-1 verwiesen. Für sonstige messtechnische Belange luftreinheitsklassifizierter Räume bietet sich darüber hinaus insbesondere die EN ISO 14644-3 an. Darin sind unter anderem ausführliche Anleitungen zur Erfassung weiterer physikalischer Messgrößen enthalten, die im Hinblick auf die Prozess-/Produktanforderungen vor der Qualifizierung in den Nutzeranforderungen (z. B.: URS – User Requirement Specification) zu spezifizieren sind. Außerdem werden Mindestanforderungen definiert, die an die Messinstrumente zu stellen sind. Alternativ kann die Richtlinie VDI 2083 Blatt 3 Messtechnik in der Reinraumluft herangezogen werden. Sie ist aber nicht mit der EN ISO 14644-3 harmonisiert.

Für die Filtertestungen in Abluftsystemen wird häufig auch die EN ISO 16170 Verfahren zur Prüfung von Luftfiltersystemen mit sehr hohen Wirkungsgraden im eingebauten Zustand verwendet. Hier werden Verfahren zur Testung von Filtern beschrieben, die nicht als sogenannte „endständige“ Filter vom Raum aus zugänglich, sondern als Abluft- oder Zuluftfilter in Luftleitungen integriert sind. Sie gilt dort, wo diese Filtereinheiten in Anlagen, welche toxisches/radioaktives/biologisches Material verarbeiten oder in welchen mit diesen umgegangen wird, eingebaut sind. Sie dienen dazu, die aus dem Raum abströmende Luft vor der Freisetzung an die Umwelt von luftgetragenen Partikeln weitgehend zu reinigen. Diese internationale Norm schließt jene Anwendungen aus, die bereits durch EN ISO 14644-3 abgedeckt sind, kann aber sinngemäß für hochwertige Filter in pharmazeutischen Abluftanlagen angewendet werden.

Für mikrobiologische Beurteilungen kann die EN 17141 Biokontaminationskontrolle herangezogen werden (die zuvor geltende EN ISO 14698 wurde 2021 zurückgezogen). Darin werden die Anforderungen, Empfehlungen und Methodiken für die mikrobiologische Kontaminationskontrolle in auf Sauberkeit kontrollierten Bereichen festgelegt. Dieses Dokument beschränkt sich aber auf lebensfähige mikrobiologische Kontamination und schließt alle Betrachtungen endotoxiner, proteinös-infektiöser und viraler Kontamination aus.

Weitere Informationen zur Planung, Erst-Inbetriebnahme und der technischen Abnahme sind auch dem informativen Anhang D zur EN ISO 14644-4 zu entnehmen. Dokumente aus der Erst-Inbetriebnahme können teilweise auch für die Qualifizierung verwendet werden. Eine weitere Hilfestellung gibt das Aide-Mémoire 07121107 Qualifizierung und Validierung – allgemeine Grundlagen der ZLG (Zentralstelle der Länder für Gesundheitsschutz bei Arzneimitteln und Medizinprodukten).

Die wichtigsten Regularien und Normen sind in Abbildung 1 zusammengefasst.

Abbildung 1    Wichtige Regularien und Normen zur Qualifizierung von Räumlichkeiten und RLT-Anlagen


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Harald Flechl
Harald Flechl

Folgende Beiträge könnten Sie auch interessieren

EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

Die EMA-Arbeitsgruppe für Kombinationsprodukte (COMBO) arbeitet daran, Stellungnahmen Benannter Stellen (Notified Body Opinions, NBOps) und die pharmazeutische Qualitätsbewertung besser aufeinander abzustimmen.
Weiterlesen
PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S hat die Grundlage seiner internationalen Zusammenarbeit überarbeitet. Die Neufassung des Pharmaceutical Inspection Co-operation Scheme, PIC/S 1/95 (Rev. 7), wurde am 2. November 2026 in Istanbul verabschiedet und trat am selben Tag in Kraft.
Weiterlesen
First Air: Sehen, verstehen und optimieren

First Air: Sehen, verstehen und optimieren

Die Strömungsvisualisierung ist ein wichtiges Instrument, um den First-Air-Schutz bei der aseptischen Herstellung steriler Arzneimittel zu bewerten. Sie hilft, kritische Luftströmungen und den Einfluss von Personaleingriffen zu erkennen und gezielte Verbesserungen abzuleiten. Darüber hinaus zeigt der Einsatz von CFD-Simulationen, wie sich das Anlagendesign frühzeitig optimieren und die Ergebnisse für die Schulung des Bedienpersonals nutzen lassen.

Weiterlesen
EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

Die EMA hat ihr Frage-Antwort-Dokument zu Nitrosaminverunreinigungen in Humanarzneimitteln aktualisiert.

Weiterlesen
FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

Die FDA hat ihr Konzept zur Zusammenarbeit zwischen dem Center for Drug Evaluation and Research (CDER) und dem Office of Inspections and Investigations (OII) überarbeitet. Die Version 2.0 des Concept of Operations (ConOps) gilt seit dem 21. Oktober 2026 und ersetzt die ursprüngliche Fassung vom Juni 2017.
Weiterlesen
Temperaturmapping in der Pharmalogistik

Temperaturmapping in der Pharmalogistik

Die Temperatur spielt in der Pharmalogistik eine zentrale Rolle, denn Temperaturüber- oder -unterschreitungen können die Arzneimittelqualität beeinträchtigen und die Patientensicherheit gefährden. Daher muss die Temperatur bei Lagerung und Transport kontrolliert werden. Durch ein Temperaturmapping können kritische Bereiche in Lagerräumen identifiziert werden.

Weiterlesen
Frage der Woche | GMP-Verlag

Wie wird die Weisungsbefugnis der Verantwortlichen Person geregelt?

Hier geht es zur Antwort:
Weiterlesen
News: Europa

EU: Singapur in die Liste anerkannter Drittländer für die Wirkstoffeinfuhr aufgenommen

Die Europäische Kommission erkennt Singapurs GMP-Anforderungen und die behördliche Überwachung von Wirkstoffherstellern als gleichwertig mit den EU-Anforderungen an. Mit Inkrafttreten der Entscheidung am 15.11. wird Singapur in die Liste der anerkannten Drittländer für die Wirkstoffeinfuhr aufgenommen.
Weiterlesen
PIC/S/EMA/WHO: Neues Frage-und-Antwort-Dokument zum Anhang 1

PIC/S/EMA/WHO: Neues Frage-und-Antwort-Dokument zum Anhang 1

Mit der Neufassung von Anhang 1 wurde auch eine Überarbeitung des bisherigen PIC/S-Auslegungsdokuments PI 032-2 „GMP Annex 1 Revision 2008, Interpretation of Most Important Changes for the Manufacture of Sterile Medicinal Products“ notwendig. Auf Basis eines Swissmedic-Entwurfs aus dem Jahr 2023 entwickelte die gemeinsame Arbeitsgruppe von PIC/S, EMA und WHO ein neues Frage-Antwort-Dokument.

Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.