

Reinstwasser – die neuen chinesischen Pharmakopöen und wie geht es nun weiter?
5 Min. Lesezeit | von Fritz Röder
Erschienen im LOGFILE 01/2026
Im Jahr 2025 wurde ein neues chinesisches Arzneibuch veröffentlicht. Das hat einige signifikante Auswirkungen auf die Welt des Pharmawassers, auf die wir in diesem Artikel genauer eingehen möchten. Die Wichtigste Änderung sei vorab erwähnt: Kalt-WFI-Anlagen sind nun weltweit erlaubt und können flächendeckend eingesetzt werden.
Im letzten Jahr wurde ein neues chinesisches Arzneibuch veröffentlicht. Das hat signifikante Auswirkungen auf die Herstellung von Pharmawasser. Die wichtigste Neuerung ist, dass Kalt-WFI-Anlagen nun weltweit erlaubt sind und flächendeckend eingesetzt werden können.
Die Historie
Bereits zu Beginn des 19. Jahrhunderts war die Destillation von Water for Injection (WFI), also das Herstellverfahren, vorgeschrieben. Das nachstehende Bild zeigt exemplarisch ein Kapitel aus der amerikanischen USP VI von 1880.
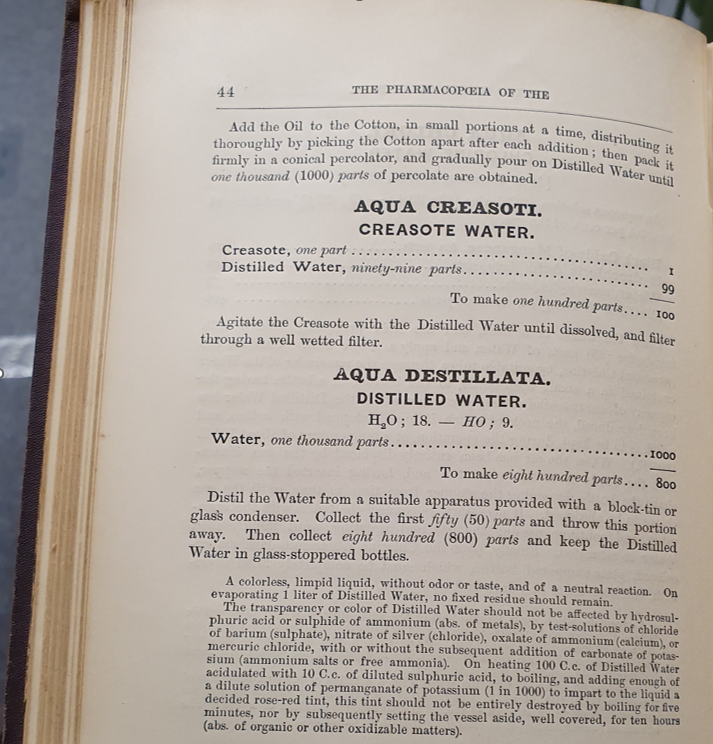
Abb. 1 | Ausschnitt aus der USP VI von 1880
Pharmawasser ist immer speziell: Keine andere Monographie in den weltweiten Pharmakopöen enthält Vorgaben, wie ein Stoff herzustellen ist. Es sind lediglich Testmethoden beschrieben. In USA wurde die Destillation in den Arzneibüchern bereits vor über 50 Jahren abgeschafft. Da jedoch viele Pharmabetriebe internationale Kunden haben, gelten für diese Betriebe noch weitere Pharmakopöen. Das europäische Arzneibuch und weitere Länder forderten weiter die Destillation zur WFI-Erzeugung. Die Membrantechnik konnte sich deshalb bis dato im amerikanischen Raum nicht durchsetzen. Dazu kam, dass WFI-Systeme in amerikanischen Betrieben häufig zentral und dadurch sehr groß geplant werden. Dadurch konnte sich die Thermokompression dort als Herstellmethode gut verbreiten. In Europa war das nicht der Fall, da hier traditionell stärker auf dezentrale Systeme gesetzt wurde. Kleine Thermokompressionsanlagen werden schnell unwirtschaftlich und sind deshalb in Europa eher selten anzutreffen.
Erst 2017 wurde die Membrantechnik in Europa zur Herstellung von WFI erlaubt, die dazugehörige Diskussion innerhalb der EDQM zog sich etwa 25 Jahre. Mit Erscheinen des neuen Arzneibuchs im Jahr 2017 konnten alle Beteiligten dann zunächst aufatmen, allerdings war es so, dass in China (als letztes Land weltweit) weiterhin die Destillation vorgeschrieben war. Um diesen Markt auch weiterhin zu bedienen, wurde in vielen Betrieben weiterhin WFI destilliert.
Die Vertreter der chinesischen Pharmakopöen haben die Diskussionen derweil verfolgt und waren dadurch im Bilde, was die Risiken hinsichtlich der Membrantechnik anging. Dennoch musste auch dort zunächst ein Konsens geschaffen werden, und da das chinesische Arzneibuch nur alle fünf Jahre (Ausnahme: Supplements) erneuert wird, dauerte es eben bis 2025, bis auch dort die Membrantechnik erlaubt wurde.
Die neuen Kapitel
Das chinesische Arzneibuch 2025 existiert derzeit nur in chinesischer Sprache. Eine offizielle englische Übersetzung ist in Arbeit. Industrievertreter sind dabei beratend tätig. Es wird erwartet, dass sich die Übersetzung möglichst nah am chinesischen Original orientiert. Anhand inoffizieller Texte lässt sich aber schon sagen, dass die neuen Kapitel sehr gut zu lesen sind, und dass das internationale, wissenschaftliche Vokabular weitestgehend übernommen wurde. Die Begrifflichkeiten zum Thema „Pharmawasser“ sind gut harmonisiert. Die Kapitel lassen sich dementsprechend einfach mit ihren europäischen und amerikanischen Pendants vergleichen.
Nachstehend ist eine Übersicht über die existierenden Kapitel abgebildet. Die wichtigsten sind fett gedruckt und werden im Nachgang erklärt. Kapitel 9209 ist vollständig neu verfasst worden und ist ein „informatives, nicht bindendes“ Kapitel analog dem Kapitel 5 in der Ph. Eur., oder den USP-Kapiteln ab 1000.
- 0251 General Requirements for Pharmaceutical Excipients
- 0261 Water for Pharmaceutical Purposes
- 0681 Conductivity Determination of Pharmaceutical Water
- 0682 Determination of Total Organic Carbon in Water for Pharmaceutical Use
- 0862 Elemental Impurities
- 1105 Microbiological Examination of Nonsterile Products: Microbial Enumeration Tests
- 9209 Guiding principles for microbial monitoring and control of pharmaceutical water (informativ, nicht bindend)
- Monographs for
- Purified Water
- Water for Injection
- Sterile Water for Injection
Die wichtigste Information ist, dass die Erzeugung von Kalt-WFI nun auch in China erlaubt ist.
Auszug aus einer vorläufigen Übersetzung des Kapitels 0261:
Water for injection is water prepared by distillation of purified water. The quality of water for injection complies with the provisions of Annex 2 to this general chapter for water for injection ; Or may be prepared by a purification process equivalent to distillation, and the preparation process shall meet the relevant requirements of the regulatory authorities and its quality shall meet the relevant provisions. It is a clear, colorless liquid. It contains no additives.
Es stellt sich die Frage, ob für Destillationsanlagen weiterhin „Purified Water“ nach Pharmakopöe als Speisewasser verwendet werden muss. Groß- und Kleinschreibung existiert jedoch im chinesischen Sprachgebrauch nicht, daher bleibt das hier unklar. Im selben Kapitel ist jedoch noch folgender weiterer Absatz zu finden:
Auszug aus einer vorläufigen Übersetzung des Kapitels 0261:
The source water used for purified water, water for injection and sterile water for injection is usually drinking water.
Es ist also zu erkennen, dass in den Texten noch kleine Unklarheiten verbleiben, die Fahrtrichtung aber insgesamt klar ist.
Zwischenzeitlich war in den Entwürfen noch die Forderung nach einer Heißlagerung des WFI’s enthalten (min. 70 °C), diese ist aber im finalen Kapitel glücklicherweise entfallen. Eine Lagerung bei Raumtemperatur unter Verwendung von Ozon ist demnach erlaubt. Der chinesische GMP Guide beschreibt lediglich die “Erlaubnis”, das Wasser heiß zu lagern.
Eine weitere bedeutende Änderung in den Wasserkapiteln finden sich in den einzelnen Monographien, sprich den Testvorschriften zum WFI. Konkret geht es um die nasschemischen Tests. Die gute Nachricht: In der Routine können Sie nun 99 % der Testung mit nasschemischen Methoden weglassen. Die (inoffiziell übersetzen) Texte aus der WFI-Monographie sagen dazu folgendes:
Auszug aus einer vorläufigen Übersetzung aus der WFI-Monographie:
If it is determined by the determination of water for injection in the determination of pharmaceutical water conductivity method (General rule 0681), the conductivity is determined by the first step of the determination method to meet the requirements, that is, the conductivity meets the requirements, and the pH, heavy metals, nitrates, nitrites and ammonia can no longer be carried out.
If measured by the determination of water for injection in the determination of pharmaceutical water conductivity method (General Rule 0681), the electrical conductivity is determined by the first step of the determination method and does not meet the requirements, but by the second or third step of the determination method, that is, the electrical conductivity meets the requirements, and the pH and heavy metal inspection can no longer be carried out.
Sinngemäß bedeutet dies: Hält man die Vorgaben zur Leitfähigkeitsmessung (1,1µS/cm bei 20 °C) in der ersten Stufe des Tests ein, müssen pH, Schwermetalle, Nitrat, Nitrit und Ammonium nicht getestet werden. Das ist in der Routine eigentlich immer der Fall, und Online-Messgeräte für Leitfähigkeit testen ohnehin nur anhand der ersten Stufe der Methode. Sollten Sie die Vorgaben zur Leitfähigkeit erst bei der zweiten Stufe der Methode (Lösen von CO2 in der Probe) einhalten, können pH und Schwermetalle entfallen. Sollte man die Leitfähigkeit gar nicht einhalten, liegt ohnehin ein OOS-Ergebnis vor, und man kann sich im Prinzip die Testung der weiteren Parameter dann auch sparen, sofern das OOS-Ergebnis nicht invalidiert werden soll.
Insgesamt sind das aber sehr positive Neuigkeiten, die allen pharmazeutischen Laboren weltweit Arbeit ersparen. Übrigens gelten diese Erleichterungen auch so für „Purified Water“. Dabei muss man dann allerdings auch die Leitfähigkeit für WFI einhalten.
Zu guter Letzt soll noch auf das völlig neu verfasste Kapitel 9209 „Guidelines for Monitoring and Control of Microorganisms in Water for Pharmaceutical Purposes“ in der chinesischen Pharmakopöe hingewiesen werden. Trotz seines nicht-bindenden Charakters enthält es einige interessante Informationen, speziell zum Monitoring und zur Kontrollstrategie. Beispielsweise wird dem Arzneimittelhersteller die Möglichkeit nahegelegt, die Inkubationsbedingungen zu verändern, indem Studien angelegt werden. Das Nährmedium und die Bedingungen mit der höchsten Wiederfindungsrate „gewinnen das Rennen“. Solche Konzepte lassen sich auch in USP 1231 nachlesen, jedoch nicht in der europäischen Pharmakopöe. Hier ist die Testmethode fest vorgegeben (Nährmedium R2A). Dieser „Standard-Ansatz“ findet sich auch in den bindenden Kapiteln der chinesischen Monographien.
Ein weiterer Abschnitt, der die Aufmerksamkeit auf sich zieht, beschreibt ein Konzept für das Monitoring von WFI: Wenn sich ausschließlich Resultate von „0 KBE/100 ml“ im Monitoring beobachten lassen, sieht das Konzept vor, die Filtrationsmenge bei der Inkubation zu erhöhen (also mehr als 100 ml zu filtrieren), um wieder Resultate größer 0 KBE/100 ml zu erhalten. Viele Firmen haben in ihrer Routine jedoch Alarmlimits auf 1 KBE/100 ml im WFI gelegt, um direkt die Speziestestung zu triggern und die Flora im System kennenzulernen. Eine Erhöhung der Filtrationsmenge in der Routine würde also zu wiederholten Warnlimitüberschreitungen und damit zu Aktionslimitüberschreitungen führen. Solche erhöhten Filtrationsmengen sind demnach nur als „Studie“ zu empfehlen.
Insgesamt sind die neuen chinesischen Kapitel definitiv zu loben, da den Arzneimittelherstellern nun die Kalt-WFI-Herstellung ohne signifikante zusätzliche Requirements erlaubt wird. Zudem sind gut harmonisierte, abgespeckte Testmethoden (vor allem der Entfall der nasschemischen Methoden) in die neuen Monographien eingeflossen, was zu begrüßen ist und den weltweiten Qualitätskontrolllaboren die Arbeit etwas erleichtern dürfte.
Haben Sie Fragen oder Anregungen? Bitte kontaktieren Sie uns.redaktion@gmp-verlag.de

Folgende Beiträge könnten Sie auch interessieren


