Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Stabilität im neuen Gewand: Der ICH-Q1-Leitlinienentwurf

Stabilität im neuen Gewand: Der ICH-Q1-Leitlinienentwurf

Auszug aus dem GMP-BERATER, Kapitel Aktuelle Themen

5 Min. Lesezeit | von Dr. Joachim Ermer
Erschienen im LOGFILE 16/2025

Welche Änderungen bei der Planung und Durchführung von Stabilitätsuntersuchungen an Arzneimitteln und Wirkstoffen sieht der Entwurf der ICH Q1-Leitlinie vor?

Dr. Joachim Ermer fasst die wichtigsten Änderungen zusammen und kommentiert kritische Aspekte.

Die ausführliche Erörterung aller geplanten Änderungen und Neuerungen finden Sie im GMP-BERATER in der Rubrik „Aktuelle Themen“.


Stabilitätsuntersuchungen sind ein essenzieller Bestandteil der Arzneimittelentwicklung und -zulassung. Sie dienen dazu, die Qualität, Sicherheit und Wirksamkeit eines Arzneimittels über einen definierten Zeitraum, die Verwendbarkeitsfrist, zu gewährleisten. Die Bedeutung wird auch dadurch verdeutlicht, dass die Stabilitätsleitlinie Q1A Stability Testing of New Drug Substances and Products das erste Thema war, welches im internationalen Harmonisierungsprozess aufgegriffen wurde (Oktober 1993).

Auf diese erste (Kern-) Leitlinie folgten weitere Aspekte von Stabilitätsprüfungen:

  • ICH Q5C: Quality of biotechnological products: Stability Testing (Nov. 1995)
  • ICH Q1B: Photostability Testing of New Drug Substances and Products (Nov. 1996)
  • ICH Q1C: Requirements for New Dosage Forms (Nov. 1996)
  • ICH Q1D: Bracketing and Matrixing Designs (Feb. 2002)
  • ICH Q1E: Evaluation of Stability Data (Feb. 2003)
  • ICH Q1F: Stability Data in Climatic Zones III and IV (Juni 2006, zurückgezogen)
     

In den 2000er-Jahren kam es zu wesentlichen Entwicklungen, zunächst in Bereich der pharmazeutischen Herstellung mit der ICH-Leitlinie Q8 zur pharmazeutischen Entwicklung (insbesondere die Anwendung von Quality-by-Design (QbD)-Prinzipien und -Werkzeugen) sowie der ICH-Leitlinie Q9 zum Qualitätsrisikomanagement. Der Fokus richtete sich auf eine holistische Betrachtung des gesamten Lebenszyklus, was zu den FDA- und EU-Leitlinien zur Prozessvalidierung führte. Diese Prinzipien fanden dann auch ihren Niederschlag in den weiteren ICH-Leitlinien, zum Beispiel Q12 zum Lebenszyklus-Management (hier zum ersten Mal auch für die Analytik und Qualitätskontrolle) sowie in der Revision der Validierungsleitlinie Q2 und der Entwicklung einer neuen ICH-Leitlinie Q14 zur analytischen Methodenentwicklung.

Konsequenterweise wurde dann 2022 die Entscheidung getroffen, die ICH-Stabilitätsleitlinien zu revisionieren. Neben der Berücksichtigung der zuvor genannten Prinzipien war ein wesentliches Ziel die Zusammenfassung der verschiedenen Leitlinien sowie der Arzneimittel mit chemischen und biologischen Wirkstoffen. Trotz der komplexen Aufgabenstellung, die durch die deutliche Erweiterung des ICH-Gültigkeitsbereichs sicher nicht leichter geworden ist, hat es die ICH-Expertengruppe geschafft, den 2022 aufgestellten Zeitplan einzuhalten, so dass der Leitlinien-Entwurf im April 2025 zur öffentlichen Konsultation veröffentlicht wurde. (https://www.ich.org/page/quality-guidelines)

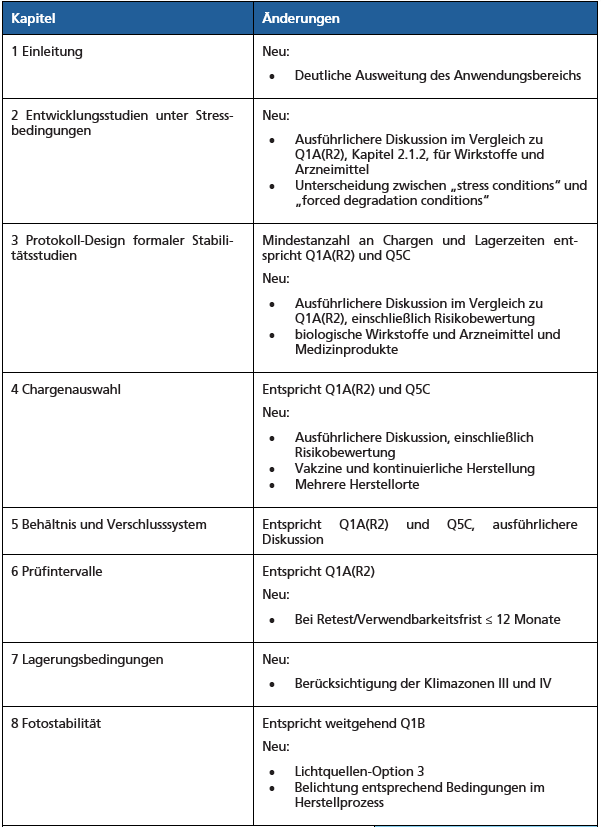
Im Folgenden erläutert der Autor aus seiner Sicht wichtige Ergänzungen, sowie einige Defizite und Verbesserungspotenziale des ICH Q1-Leitlinienentwurfs. Tabelle 1 zeigt eine Übersicht der wesentlichen Änderungen und Bezüge des Leitlinienentwurfs.


Tabelle 1: Übersicht der wesentlichen Änderungen in ICH Q1


Zusammenfassung

Die Anwendung der ICH Q9 Prinzipien des Risikomanagements bei allen Entscheidungen zieht sich durch den gesamten Q1-Leitlinienentwurf und wird für die entsprechenden Begründungen erwartet. Die Leitlinie wurde auch konsequent am Lebenszyklusansatz ausgerichtet, weshalb explizit gefordert ist, sie in ihrer Gesamtheit zu betrachten.

Für die folgenden Aspekte erlaubt der Entwurf eine größere Flexibilität als die Vorläuferleitlinien:

  • Reduzierte Lagerzeiten, falls keine Änderung der CQAs oder Alternativen (Modellierung) vorliegen (Kapitel 6)
  • Fotostabilität: Option 3: Leuchtstoff- oder LED-Lampe mit Umgebungslichtbedingungen (> 400 nm) während Herstellung, Verarbeitung und Anwendung
  • Extrapolation für gefroren gelagerte synthetische Stoffe (Kapitel 13.2.8)
  • Extrapolation für gefroren gelagerte biologische Stoffe (Kapitel 13.2.9)
  • Anhang 1: Reduzierte Stabilitätsprotokolle


Einige Aspekte bedürfen nach Verständnis des Autors weiterer Diskussion oder sollten durch Beispiele zur Verdeutlichung ergänzt werden:

  • Statistische Analyse:
    Anwendung des Toleranzbereichs-Ansatzes (breiter als Vertrauensbereiche) sowie nichtlineare Regression
  • Höhere Stabilitätsmodellierungen:
    Die Anmerkung „Nicht als Ersatz für Langzeit-Stabilitätsstudien gedacht“ steht im Widerspruch zu anderen Diskussionen („Eine stärkere Extrapolation kann mit anderen Modellierungsmethoden möglich sein (Anhang 2 – Stabilitätsmodellierung)“)
  • Entscheidungsbaum:
    „Die Daten zeigen geringe oder keine Veränderung und geringe oder keine Variabilität.“ Wie viel ist „gering“ oder „nicht vorhanden“? „Keine Variabilität“ ist wissenschaftlich nicht fundiert!


Die folgenden Punkte sollten aus Sicht des Autors korrigiert bzw. ergänzt werden:

  • Statistische Analyse:
    Für CQAs mit oberen und unteren Akzeptanzkriterien und bekannter Änderungsrichtung (Vorwissen) ist die einseitige Vertrauensbereichsgrenze wissenschaftlich gerechtfertigt.
    Die statistische Analyse sollte nur bei signifikanter Steigung durchgeführt werden, da eine Extrapolation der Vertrauensbereiche nur sinnvoll ist, wenn eine (wahre) Änderung vorliegt.
  • Entscheidungsbaum Szenario B:
    Eine signifikante Änderung unter beschleunigten Bedingungen ist nicht zulässig.
  • Extrapolation:
    Eine Extrapolation für gefroren gelagerte synthetische Stoffe ist bei keiner oder geringfügiger Änderung wissenschaftlich gerechtfertigt und sollte im Entscheidungsbaum berücksichtigt werden.

Fazit des Autors

Unter Berücksichtigung der komplexen Thematik und der inzwischen zahlreichen ICH-Stakeholder ist eine gute Balance zwischen Kontinuität, Weiterentwicklung und Modernisierung gelungen. Der Bedarf an Korrekturen und Ergänzungen ist sehr überschaubar. Ich möchte Sie jedoch ermutigen, aus Ihrer Sicht wichtige Aspekte im Kommentierungsprozess zu adressieren, um die Praxistauglichkeit der Q1-Leitlinie weiter zu erhöhen.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Dr. Joachim Ermer
Dr. Joachim Ermer

Folgende Beiträge könnten Sie auch interessieren

Bedeutung und Ziele von Personalentwicklung in der pharmazeutischen Industrie

Bedeutung und Ziele von Personalentwicklung in der pharmazeutischen Industrie

Neue Technologien und steigende regulatorische Anforderungen stellen die pharmazeutische Industrie vor stetige Herausforderungen. Eine gezielte Personalentwicklung hilft, die Kompetenzen der Mitarbeitenden weiterzuentwickeln und kompetentes Handeln im GMP-Umfeld sicherzustellen.

Weiterlesen
Frage der Woche | GMP-Verlag

Was sind Standardgeräte und Sonderanlagen im Labor?

Hier geht es zur Antwort:
Weiterlesen
EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

EMA: Harmonisierung der Qualitätsbewertung von Kombinationsprodukten

Die EMA-Arbeitsgruppe für Kombinationsprodukte (COMBO) arbeitet daran, Stellungnahmen Benannter Stellen (Notified Body Opinions, NBOps) und die pharmazeutische Qualitätsbewertung besser aufeinander abzustimmen.
Weiterlesen
PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S: Neufassung der Grundlage der internationalen Zusammenarbeit

PIC/S hat die Grundlage seiner internationalen Zusammenarbeit überarbeitet. Die Neufassung des Pharmaceutical Inspection Co-operation Scheme, PIC/S 1/95 (Rev. 7), wurde am 2. November 2026 in Istanbul verabschiedet und trat am selben Tag in Kraft.
Weiterlesen
First Air: Sehen, verstehen und optimieren

First Air: Sehen, verstehen und optimieren

Die Strömungsvisualisierung ist ein wichtiges Instrument, um den First-Air-Schutz bei der aseptischen Herstellung steriler Arzneimittel zu bewerten. Sie hilft, kritische Luftströmungen und den Einfluss von Personaleingriffen zu erkennen und gezielte Verbesserungen abzuleiten. Darüber hinaus zeigt der Einsatz von CFD-Simulationen, wie sich das Anlagendesign frühzeitig optimieren und die Ergebnisse für die Schulung des Bedienpersonals nutzen lassen.

Weiterlesen
EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

EMA: Überarbeitete Fragen und Antworten zu Nitrosaminen

Die EMA hat ihr Frage-Antwort-Dokument zu Nitrosaminverunreinigungen in Humanarzneimitteln aktualisiert.

Weiterlesen
FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

FDA aktualisiert Konzept zur Zusammenarbeit bei Betriebsbewertungen und Inspektionen

Die FDA hat ihr Konzept zur Zusammenarbeit zwischen dem Center for Drug Evaluation and Research (CDER) und dem Office of Inspections and Investigations (OII) überarbeitet. Die Version 2.0 des Concept of Operations (ConOps) gilt seit dem 21. Oktober 2026 und ersetzt die ursprüngliche Fassung vom Juni 2017.
Weiterlesen
Temperaturmapping in der Pharmalogistik

Temperaturmapping in der Pharmalogistik

Die Temperatur spielt in der Pharmalogistik eine zentrale Rolle, denn Temperaturüber- oder -unterschreitungen können die Arzneimittelqualität beeinträchtigen und die Patientensicherheit gefährden. Daher muss die Temperatur bei Lagerung und Transport kontrolliert werden. Durch ein Temperaturmapping können kritische Bereiche in Lagerräumen identifiziert werden.

Weiterlesen
Frage der Woche | GMP-Verlag

Wie wird die Weisungsbefugnis der Verantwortlichen Person geregelt?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.