Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Ungebetene Gäste: Reklamationen und Rückrufe

Ungebetene Gäste: Reklamationen und Rückrufe

Auszug aus dem GMP-BERATER, Kapitel 1.G Reklamationen und Produktrückrufe

5 Min. Lesezeit | von Heike Meichsner und Susanne Schweizer
Erschienen im LOGFILE 24/2024

Ein Glassplitter im Hustensaft oder eine falsche Dosierungsangabe in der Packungsbeilage – das sind Qualitätsmängel bei Arzneimitteln, die weitreichende Folgen für die Patienten haben können. Die Praxis zeigt, dass solche und ähnliche Fehler trotz größter Sorgfalt und aufwändigen Kontrollen passieren können.
Jede Reklamation muss ernst genommen und untersucht werden – häufig verbunden mit großem Zeit- und Personalaufwand. Ist der Qualitätsmangel so gravierend, dass die Patientensicherheit gefährdet ist, muss ein Rückruf initiiert werden.
Produktreklamationen und Rückrufe zählen somit zu den weniger beliebten Themen im GxP-Umfeld. Doch gerade hier sind klare Abläufe und schnelles, professionelles Handeln von größter Wichtigkeit, um den Schaden zu begrenzen.

In unserem heutigen Auszug aus dem GMP-BERATER haben wir das Wichtigste in Kürze zum Umgang mit Reklamationen und Rückrufen für Sie zusammengefasst.


Oberstes Ziel: Arzneimittelqualität und Patientensicherheit

Trotz großer Sorgfalt bei Herstellung, Prüfung, Lagerung und Transport und eines umfassenden Qualitätsmanagementsystems kann es vorkommen, dass ein Medikament einen Qualitätsmangel aufweist.

Beanstandungen jeglicher Art müssen aufgenommen und daraufhin geprüft werden, ob ihnen ein Qualitätsmangel zugrunde liegen könnte oder die Arzneimittelsicherheit gefährdet sein könnte. Ersteres wird im Rahmen der Produktreklamation bearbeitet, während alle Aspekte der Arzneimittelsicherheit in den Bereich des Pharmakovigilanz-Systems fallen.

Bestätigt eine Reklamationsuntersuchung einen gravierenden Qualitätsmangel, der nicht nur einzelne Packungen, sondern die gesamte Charge betrifft, kann es nötig sein, dass die Charge zügig vom Markt zurückgeholt werden muss, um die Patientensicherheit nicht zu gefährden. Man spricht dann von einem Produktrückruf, der durch den Hersteller oder die Behörde initiiert werden kann.

Reklamationsbearbeitung und Produktrückruf sind somit wichtige Bausteine des Pharmazeutischen Qualitätssystems (PQS). Ihre Aufgabe ist es, fehlerhafte Arzneimittel zu erkennen und entsprechende Maßnahmen zu ergreifen, so wie es das Gesetz und die zuständige Aufsichtsbehörde vom Arzneimittelhersteller verlangen.

Die Bearbeitung von Reklamationen und Rückrufen ist eng verbunden mit anderen Elementen des PQS. Dazu zählen Abweichungen, CAPA und Risikomanagement, aber auch Product Quality Review und Qualitätskennzahlen.

Wer ist verantwortlich für das Reklamations- und Rückrufmanagement?

Zum Umgang mit Reklamationen und Rückrufen finden sich Anforderungen in der nationalen Gesetzgebung (AMG und AMWHV) und im EU-GMP-Leitfaden. Darüber hinaus gibt es Anforderungen der FDA, ANVISA, WHO u.a., die je nach Geltungsbereich ebenfalls zu berücksichtigen sind. In der deutschen Gesetzgebung trägt der Stufenplanbeauftragte nach § 63a AMG die Hauptverantwortlichkeit für den Bereich Beanstandungen und Rückrufe. Aber auch die Sachkundige Person und der Pharmazeutische Unternehmer haben bestimmte Pflichten zu erfüllen.

Worauf kommt es an bei der Reklamationsbearbeitung?

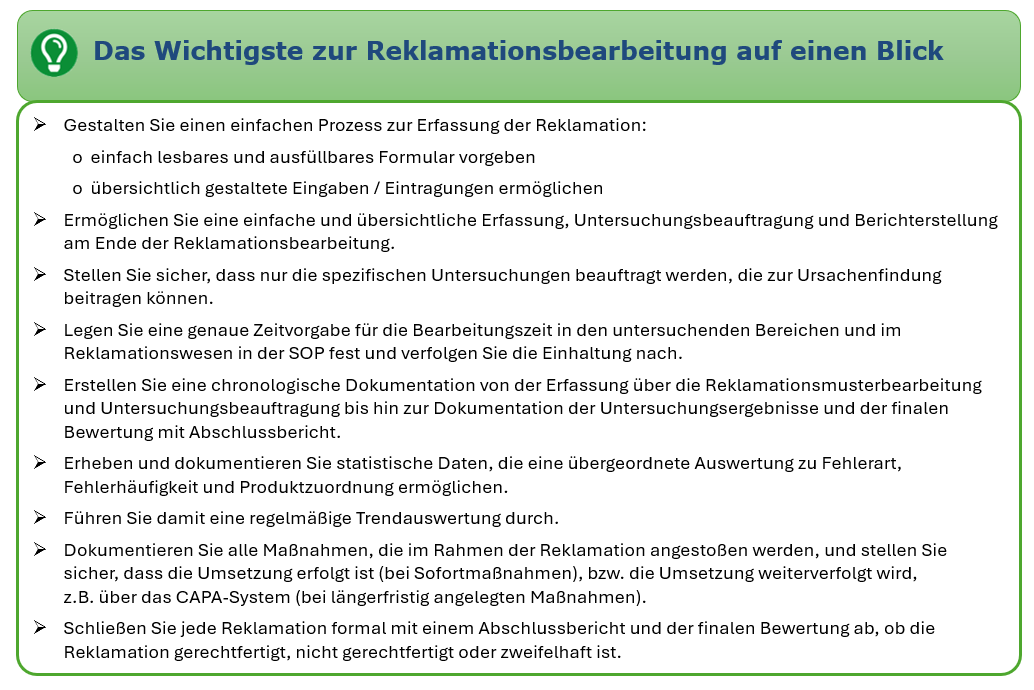
Bei Verdacht auf ein fehlerhaftes Arzneimittel muss eine vollumfängliche Untersuchung angestoßen werden. Die Untersuchung soll Aufschluss darüber geben, ob die Reklamation berechtigt ist, ob es sich um einen Qualitätsmangel handelt oder ob das Arzneimittel möglicherweise gefälscht ist. Dazu ist es wichtig, zu verstehen, wo in der Herstellungs-, Lager- und Lieferkette ein solcher Fehler seinen Ursprung haben könnte.

Die Rolle des Reklamationsmanagers ist dabei von zentraler Bedeutung, um die richtigen Bereiche in die Untersuchung einzubeziehen. Potenziell gravierende Mängel muss er oder sie schnell erkennen und alle wichtigen Personen informieren.

Die Prozessabläufe müssen passgenau für die Firma in SOPs niedergeschrieben sein. Ist die Untersuchung abgeschlossen, müssen die Ergebnisse gut dokumentiert zusammengetragen und bewertet werden.

Alle Maßnahmen, die getroffen werden, sind klar zu definieren.
 

Ruhe bewahren: So reagieren Sie im Falle eines Rückrufs

Im Falle eines gravierenden Mangels oder einer Fälschung ist i.d.R. die Behörde zu informieren. Bei einer möglichen Patientengefährdung ist ein Produktrückruf vom Markt in Erwägung zu ziehen, was in enger Abstimmung mit den zuständigen Behörden erfolgen muss.

Ein solcher Rückruf muss ebenfalls nach klar definierten Strukturen ablaufen, die in einer SOP beschrieben werden.

Damit ein Rückruf reibungslos und vollumfänglich ausgeführt wird, ist das regelmäßige Training des Prozesses essenziell. Das Gesetz schreibt deshalb nicht nur vor, dass ein Produktrückruf geregelt sein muss, sondern verlangt eine regelmäßige Durchführung. Somit wird der Prozess jährlich entweder durch einen wahren Rückruf überprüft oder anhand eines simulierten, so genannten Mock Recalls.


Aus Fehlern lernen

Reklamationen und Rückrufe müssen über die Einzelfalluntersuchung hinaus auch gesamtheitlich betrachtet werden. Berichterstellung und Festlegung von Maßnahmen, die am Ende wieder auf Effizienz überprüft werden, stellen dabei sicher, dass ein Arzneimittelunternehmen bei einer potenziellen Patientengefährdung sicher und schnell handeln kann. Aufgrund seiner Bedeutung für Arzneimittelqualität und Patientensicherheit ist das Reklamations- und Rückrufmanagement ein zentrales Thema bei Behördeninspektionen.

Gut strukturiertes und vollumfängliches Reklamations- und Rückrufmanagement dient darüber hinaus auch der kontinuierlichen Verbesserung, denn es ermöglicht, vermeintlich einzelne Arzneimittelfehler im Gesamtkontext des Produkts zu sehen und Ursachen erfolgreich zu beheben. PQRs, Trendings und Qualitätskennzahlen sind hilfreiche Werkzeuge, um die Effektivität von Maßnahmen zu überprüfen.

Betrachtet man die beiden Prozesse also in ihrer Gesamtheit, zeigt sich, wie wichtig sie sind, um die Qualität von Arzneimitteln zu managen und ihre Sicherheit über den gesamten Lebenszyklus einer Arzneimittelcharge hinweg auch dann noch überprüfen zu können, wenn sie schon im Markt und beim Patienten sind.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Susanne Schweizer
Susanne Schweizer

Folgende Beiträge könnten Sie auch interessieren

News: EMA

EMA präzisiert Chargenkennzeichnung bei parallel gehandelten Arzneimitteln

Die EMA in ihrer Frage-Antwort-Sammlung zu GMP und GDP die Antwort auf Frage 4 zu Kapitel 5 des EU-GMP-Leitfadens überarbeitet. Sie erläutert, welche Chargennummern auf der Verpackung parallel gehandelter Arzneimittel anzugeben sind.
Weiterlesen
Frage der Woche | GMP-Verlag

Wie wird der Qualifizierungsprozess von Laborgeräten dokumentiert?

Hier geht es zur Antwort:
Weiterlesen
FDA-Findings: Sichere aseptische Herstellung beginnt beim Anlagendesign

FDA-Findings: Sichere aseptische Herstellung beginnt beim Anlagendesign

Auf der PDA/FDA Joint Regulatory Conference 2026 machte die FDA deutlich: Moderne Anlagentechnik allein gewährleistet keine Sterilitätssicherheit. Der Beitrag beleuchtet GMP-Mängel bei FDA-Inspektionen und die Rolle der Anlagenplanung bei der aseptischen Herstellung.

Weiterlesen
News: Europa

EDQM: Neue Arbeitsgruppe für 3D-gedruckte Arzneimittel

Die Europäische Arzneibuchkommission (EPC) hat die Einrichtung einer Arbeitsgruppe für 3D-gedruckte Arzneimittel beschlossen. Ziel ist es, geeignete Qualitätsstandards im Europäischen Arzneibuch (Ph. Eur.) zu verankern.
Weiterlesen
EMA: 14 neue Nitrosamine im Appendix 1

EMA: 14 neue Nitrosamine im Appendix 1

Der Appendix 1 zum Q&A der EMA zu Nitrosamin-Verunreinigungen ist im Oktober 2026 weiter ergänzt worden. Dieser Appendix enthält die zulässigen Aufnahmemengen (Acceptable Intake, AI) für N-Nitrosamine.
Weiterlesen
WHO: Entwurf zur Überarbeitung der Guidelines on Quality Risk Management

WHO: Entwurf zur Überarbeitung der Guidelines on Quality Risk Management

Die WHO hat einen überarbeiteten Entwurf ihrer „WHO guidelines on quality risk management“ veröffentlicht. Das Arbeitsdokument QAS/26.994 steht bis zum 15. November 2026 zur öffentlichen Kommentierung.

Weiterlesen
News: Künstliche Intelligenz

Ergebnisse des EMA-Workshops zu Anhang 22

Am 30. Juni diskutierte die Anhang-22-Arbeitsgruppe der EMA mit KI-Experten und Branchenvertretern der Pharmazeutischen Industrie über den zukünftigen Geltungsbereich des Anhangs (wir berichteten).
Weiterlesen
News: Künstliche Intelligenz

EMA Workshop zu Anhang 22 „Künstliche Intelligenz“

Der aktuelle Entwurf des Anhang 22 „Künstliche Intelligenz“ sieht vor, generative KI und LLM sowie probabilistische, dynamische und adaptive KI-Modelle für kritische GMP-Anwendungen auszuschließen. Dem widersprachen zahlreiche Kommentare während der öffentlichen Konsultation. Ziel müsse es eher sein, Innovation zu unterstützen und die Pharmaindustrie zu Investitionen zu ermutigen.
Weiterlesen
Frage der Woche | GMP-Verlag

Welche Arten von raumlufttechnischen Systemen gibt es in der Pharmaherstellung?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.