Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Qualitätsrisikomanagement (QRM) und GDP

Qualitätsrisikomanagement (QRM) und GDP

Auszug aus dem GMP:KnowHow Pharmalogistik (GDP),  Kapitel 1.5, Qualitätsrisikomanagement

8 Min. Lesezeit | von Simone Ferrante
Erschienen im LOGFILE 19/2022

Der Gesetzgeber verlangt, dass jedes Unternehmen selbst herausfindet, welche und wie viele Qualitätssicherungsmaßnahmen für seine Produkte (auch Dienstleistung) und seine Mitarbeiter, Anlagen und Räume erforderlich sind.

So eine systematische Untersuchung, Bewertung, Lenkung, Kommunikation und Überprüfung des Qualitätsrisikos (inklusive bestehender Chancen) nennt man Qualitätsrisikomanagement (QRM).

Das QRM folgt dem Grundgedanken einer vorbeugenden Fehlerverhütung anstelle einer nachsorgenden Fehlererkennung und -korrektur durch frühzeitiges Erkennen und Bewerten etwaiger Fehlerursachen. Anfallende Kontroll- und Fehlerfolgekosten in der Produktentwicklung und Prozessplanung werden vermieden und die Kosten insgesamt gesenkt. Das Hauptziel von QRM nach GMP und GDP ist, die Patientensicherheit nicht zu gefährden. Daher geht die Anwendung von QRM über die Produktentwicklung und Prozessplanung hinaus, denn die Produktqualität eines Arzneimittels oder Medizinprodukts muss während des gesamten Lebenszyklus gewährleistet sein.

Das QRM dient nicht nur zur Ermittlung von Risiken, sondern auch von Chancen. Verbesserungspotentiale sind ebenfalls risikobasierend aufzudecken. (ISO 9001:2015)

Das Risikomanagement sollte eine zentrale Stellung im Qualitätsmanagement haben.


Patientensicherheit

Das QRM soll schon frühzeitig dafür sorgen, dass nahezu alle kritischen Punkte im Kontext mit der Validierung, der Festlegung von Spezifikationen und Nutzen-Risiko-Abwägung eines Arzneimittels (oder von Produkten allgemein) diskutiert und entschieden werden. Die Bewertung der Qualitätsrisiken muss auf wissenschaftlichen Erkenntnissen beruhen und immer vor dem Hintergrund der Patientensicherheit gesehen werden.


Verfahrenssicherheit und Prozessverständnis

Die Qualität des Produktes kann nicht am Ende hineingeprüft werden, sondern muss im Laufe der gesamten Handhabe sichergestellt sein. Aber auch nach der Herstellung des Produktes können sich verschiedene Einflussfaktoren negativ auf das Produkt auswirken. Daher ist die Sicherstellung der Qualität auch erforderlich bei Transport und Lagerung und als fortlaufender Prozess anzusehen.

Es ist wichtig, die kritischen Punkte und Schritte des gesamten Prozesses zu kennen. Durch die Aufdeckung der kritischen Punkte wird Transparenz geschaffen. Wissenschaftlich basierte Schlussfolgerungen werden kommuniziert. Dies steigert das Verständnis der Mitarbeiter und erlaubt eine gezielte Optimierung der Prozesse.

Durch die gezielte Durchführung einer Risikoanalyse können bei der Zusammenfassung der hieraus abgeleiteten, notwendigen Maßnahmen die vorhandenen Ressourcen zielgerichtet und sinnvoll eingesetzt werden. Die Priorisierung von Risiken hilft dabei. Zur Erfassung und Bewertung der Risiken sollten Standards geschaffen werden. Dadurch können ähnliche Prozesse besser verglichen und Synergien genutzt werden.

Beispiele der Prozesse und Anwendungen eines Qualitätsrisikomanagements findet man unter anderem in den EU-Leitlinien zur Guten Herstellungspraxis (GMP Teil III). Hier wurde die Leitlinie Q9 der Internationalen Harmonisierungskonferenz („ICH“) aufgenommen.


Wie wird QRM in der Praxis eingesetzt?

Es gibt sehr verschiedene Möglichkeiten und Methoden, Qualitätsrisikomanagement in der Praxis einzusetzen. Hier einige Beispiele:

  • bei der Planung von Qualifizierung und Validierung, um prospektiv zu ermitteln und zu begründen, welche Anlagenteile bzw. Parameter als kritisch zu betrachten sind
  • bei der Erstellung von Trainingsplänen, um die Häufigkeit und Lerninhalte für bestimmte Schulungsgruppen festzulegen
  • bei der Erstellung von Hygieneplänen, um Methode und Frequenz von Reinigung und ggf. Desinfektion festzulegen
  • bei der Planung von Transportwegen, um prospektiv die für die Arzneimittelqualität kritischen Parameter und notwendigen Maßnahmen festzulegen
  • im Rahmen von Änderungskontrolle (Change Control), um die geplanten Änderungen in Risikoklassen einzuteilen und die notwendigen Folgemaßnahmen festzulegen
  • bei der Bearbeitung von Abweichungen, Reklamationen, Beanstandungen (die das Produkt selbst betreffen) und Retouren, um retrospektiv mögliche Gefahren für die hergestellten Produkte zu erkennen und prospektiv geeignete Korrekturmaßnahmen festzulegen.

Ein Risiko ist die Kombination aus der Eintrittswahrscheinlichkeit eines Schadens und dem Ausmaß dieses Schadens. Prozesse bzw. Prozessschritte werden systematisch hinsichtlich ihrer Kritikalität bewertet und daraus angemessene Maßnahmen zur Risikokontrolle und Risikominimierung entwickelt.


Welche besonderen Gefahren drohen in der Supply Chain?

Auf dem Vertriebsweg von pharmazeutischen und medizinischen Produkten kann viel passieren, z. B:

  • Beschädigung oder Kontamination der Ware beim Umgang und während des Transportes
  • Nicht-Einhaltung von speziellen Transport- und/oder Lagerungsbedingungen, wie Temperatur und, wenn gefordert, Luftfeuchte
  • falsche Kennzeichnung von Ware
  • Verlust von Ware
  • Verwechslung von Ware
  • Einbringen von gefälschten Arzneimitteln in die legale Lieferkette
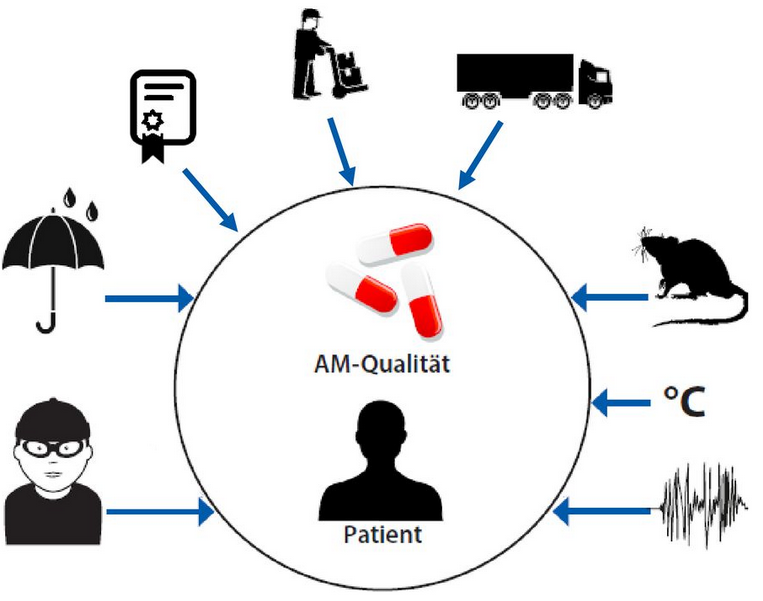
Abbildung: GDP hat den Schutz vor äußeren Einflüssen zum Ziel (Quelle: GDP-Kompaktwissen (modifizierte Darstellung))


Kontaminationen

Kontaminationen sind Verunreinigungen, die von überall her in das Produkt gelangen können. Sie müssen unbedingt vermieden werden, da sie die Qualität des Arzneimittels mindern und zu vorzeitigem Verderb führen können. Wahrscheinliche Gefahrenquellen im Distributionsbereich sind Staub und Feuchtigkeit.

Verunreinigungen mit anderen Wirkstoffen oder Produkten treten dagegen eher selten auf – eigentlich nur, wenn bei den Routineabläufen Arzneimittelpackungen beschädigt werden.

Auch Schädlinge können zur Verunreinigung und Verderb von Produkten führen. Ein umfassendes Schädlingsbekämpfungsprogramm (Pest Control) ist zur Risikominimierung gefordert.

Weil Verunreinigungen immer einen Weg finden und es so viele unterschiedliche Quellen dafür gibt, sind sehr viele Schutzmaßnahmen notwendig, die alle gleichzeitig befolgt werden müssen.
Verwechslungen

Fertigarzneimittel sehen auf den ersten Blick oft gleich aus. Eine Verwechslung von zwei Produkten oder von zwei Dosierungen desselben Wirkstoffes beim Versand kann für den Patienten lebensbedrohliche Folgen haben, sofern Apotheker oder Arzt sie nicht rechtzeitig entdecken. Eine chargenreine Lagerung, eindeutige Beschriftungen, elektronische Bestandsführung und Verifikations-Scans sollen das Risiko einer Verwechslung ausschließen.

Menschen mit korrupten Absichten – Diebe/Fälscher

Leider gibt es auch im pharmazeutischen und medizinischen Umfeld Menschen mit korrupten Absichten. Dies war 2011 Anlass für die Veröffentlichung der EU-Richtlinie 2011/62/EU zum Fälschungsschutz von Arzneimitteln. Als Folge wurden u. a. die GDP-Regeln weltweit verschärft. Seitdem müssen Vorkehrungen für die Aufrechterhaltung der Legalität der Lieferkette unternommen werden. Sämtliche Lieferanten und Zulieferer sind zu qualifizieren. Zutritts- und Zugriffsschutz auf Dokumentation und Ware muss während des gesamten Lebenszyklus der Produkte sichergestellt sein.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Simone Ferrante
Simone Ferrante

Folgende Beiträge könnten Sie auch interessieren

Frage der Woche | GMP-Verlag

Welche Arten von raumlufttechnischen Systemen gibt es in der Pharmaherstellung?

Hier geht es zur Antwort:
Weiterlesen
Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Reinigungsvalidierung: Wenn PDE-Gutachten und Worst Case nicht zusammenpassen

Belastbare PDE-Gutachten sind die Grundlage einer risikobasierten Reinigungsvalidierung. Der Beitrag zeigt, welche Mängel diesbezüglich bei GMP-Inspektionen häufig auftreten und wie Sie diese vermeiden können.

Weiterlesen
FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

FDA: Anpassung der Nitrosamin-Grenzwerte für Arzneimittel zur kurzzeitigen Anwendung

Die FDA hat ihre Empfehlungen zu den Acceptable Intake (AI) Limits für Nitrosamin-Verunreinigungen aktualisiert. Neu akzeptiert die Behörde unter bestimmten Voraussetzungen eine Less-Than-Lifetime-(LTL)-Anpassung der AI-Grenzwerte für Arzneimittel, die nicht lebenslang angewendet werden. Dies ist gleichzeitig eine Annäherung an das LTL-Konzept von ICH M7(R2).
Weiterlesen
Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Swissmedic: SMS-Registrierung für Wirkstoffe als Voraussetzung für GMP-Zertifikate

Ab dem 15. November 2026 müssen Wirkstoffe in der EMA-Datenbank Substance Management Services (SMS) registriert sein, damit Swissmedic sie in Betriebsbewilligungen und GMP-Zertifikaten für Wirkstoffhersteller aufführen kann. Hintergrund sind Änderungen an der EudraGMDP-Datenbank.
Weiterlesen
News: EMA

EMA: Neue Q&As zu biologischen Arzneimitteln

Die EMA hat ihre Q&As zu biologischen Arzneimitteln um einen neuen Abschnitt zu „Arzneimitteln mit Sekretomen oder extrazellulären Vesikeln (EVs) aus menschlichen oder tierischen Zellen“ ergänzt.
Weiterlesen
News: Europa

EU: Rat nimmt Pharmapaket an

Der Rat der Europäischen Union hat am 28. September 2026 das EU-Pharmapaket angenommen. Damit hat die umfassende Reform des europäischen Arzneimittelrechts eine weitere wichtige Hürde im Gesetzgebungsverfahren genommen.
Weiterlesen
News: EMA

EMA: Bericht zum ersten bilateralen Treffen mit APIC veröffentlicht

Die EMA hat die Ergebnisse ihres ersten bilateralen Treffens mit dem Active Pharmaceutical Ingredients Committee (APIC) veröffentlicht. Themen waren die GMP-Überwachung von Wirkstoffherstellern, die Wiederverwendung zurückgewonnener Lösungsmittel und Nitrosaminrisiken.
Weiterlesen
Nährmedien und Nährmedienprüfung

Nährmedien und Nährmedienprüfung

Nährmedien spielen eine wichtige Rolle bei allen mikrobiologischen Untersuchungen. Damit man sich auf die erhaltenen Ergebnisse verlassen kann, muss das Nährmedium vor seinem Einsatz einer Prüfung unterzogen werden. Welche Eigenschaften geprüft werden und wie man dabei vorgeht, beschreibt Mikrobiologe Dr. Michael Rieth.

Weiterlesen
Frage der Woche | GMP-Verlag

Welche Sterilisationsverfahren gibt es für Endsterilisation?

Hier geht es zur Antwort:
Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen. Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteAußerdem enthält der GMP-BERATER mehr als 60 Musterdokumente im Office-Format und Praxisbeispiele, die Sie individuell nutzen können:Muster-SOPsMuster-FormulareMuster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts)Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen)Beispieldokumente zur Qualifizierung und ValidierungFallbeispieleFür leichte Auffindbarkeit sind diese Dokumente zusätzlich in einem eigenen Kapitel zusammengefasst.Alle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

With an named user licence, one user can access the knowledge portal; with a corporate licence, any number of users can access it.Approx. 5,000 pages of practical GMP knowledge with illustrations and forms: Practical guidance for rapid implementation in the workplaceDetailed descriptions of GMP-compliant systemsInternational laws and guidelines Always up-to-date thanks to regular updates Download Advantages and Prices60+ Sample Documents In addition, the GMP Compliance Adviser contains more than 60 sample documents (MS Office) and practical examples that you can use.Sample SOPsSample FormsSample ReportsSample DocumentationChecklistsProcess Diagrams (Flowcharts)Practical Examples of QRM Application (e.g., Risk Analyses)Sample Documents for Qualification and ValidationCase StudiesWritten by more than 80 authors with hands-on experience directly linked to the industryA team of over 80 experts interpret regulatory requirements and describe how they are implemented in practice.The authors are experienced in the pharmaceutical industry, consulting, and government agencies.

Lieferung unmittelbar nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferung unmittelbar nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.