Zum Hauptinhalt springen Zur Suche springen Zur Hauptnavigation springen
Unzureichende Reinigungsvalidierung

Unzureichende Reinigungsvalidierung

Gekürzter Auszug aus dem GMP-BERATER,  Kapitel 21.E.2.5, Unzureichende Reinigungsvalidierung

5 Min. Lesezeit | von Lea Joos
Erschienen im LOGFILE Leitartikel 45/2020

Der Mangelpunkt

Bei der Reinigungsvalidierung wurden zur Umsetzung der EMA-Guideline die PDE-Werte der Wirkstoffe ermittelt.

Dabei wurde bei einem Kombinationsarzneimittel nur der höher dosierte Wirkstoff betrachtet, da in der Risikobewertung davon ausgegangen wurde, dass der niedriger dosierte Wirkstoff bei Abreinigung des höher dosierten Wirkstoffs auf ein akzeptables Maß nicht mehr nachweisbar ist. In diese informelle Risikobetrachtung war weder der PDE noch die Reinigbarkeit oder Löslichkeit des niedriger dosierten Wirkstoffs eingeflossen. Die bisherige Worst-Case-Substanz wurde ohne weitere Rationale beibehalten.

Außerdem waren aus den PDE-Gutachten folgende Punkte nicht nachvollziehbar:

  • Umfang bzw. Vollständigkeit der Literaturrecherche mit Angabe der verwendeten Daten
  • Auswahlkriterien des für die Berechnung verwendeten LOEL

Ref.: EU-GMP-Leitfaden Teil I Nr. 5.21 und Annex 15 Nr. 10.6)

Das war das Problem

Der Mangel gestaltete sich zweiteilig:

Erstens: Unzureichende Einbindung der PDE-Werte in das Worst-Case-Konzept der Reinigungsvalidierung

Der PDE war im vorliegenden Fall nicht für alle Wirkstoffe berechnet worden, weil die Firma davon ausging, dass nach der Abreinigung von Wirkstoff A bis zu dessen Grenzwert von Wirkstoff B „nichts mehr vorhanden“ ist, so dass eine PDE-Berechnung für Wirkstoff B von der Firma als nicht notwendig erachtet wurde.

Die Annahme, ein Wirkstoff sei „nicht mehr vorhanden“ ist grundsätzlich schwierig: wie viele Nachkommastellen in welcher Einheit bedeuten, dass „nichts“ mehr vorhanden ist?

Eine Beispielrechnung soll dieses Problem darstellen (siehe Abbildung 21.E-11):
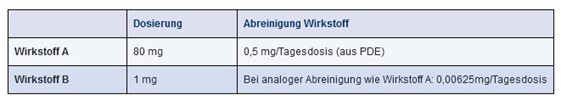
Abbildung 21.E-11 Annahme einer vergleichbaren Abreinigung von Wirkstoff A und Wirkstoff B

Heißt 0,00625 mg (oder 6,25 µg), dass „nichts“ mehr vorhanden ist?

Darauf würden Sie hoffentlich antworten: das hängt davon ab. Und zwar von der Potenz/Toxizität des Wirkstoffs B, also vom PDE-Wert. Und damit sind wir beim eigentlichen Problem: die Bewertung, ob ein „noch so niedriger“ Wert nach der Reinigung niedrig genug ist, kann nur mittels des PDE erfolgen – und der fehlte in diesem Fall.

Außerdem war von der Firma auch nicht weiter hinterfragt worden, ob denn Wirkstoff B tatsächlich „gleich gut“ abgereinigt wird und damit dieser Analogieschluss überhaupt möglich ist. So könnte Wirkstoff A z. B. sehr gut wasserlöslich sein, Wirkstoff B hingegen sehr schlecht – damit würden die beiden Substanzen bei der Reinigung ein unterschiedliches Verhalten aufweisen.

Unabhängig von den verschiedenen weiteren PDE-Werten für die Wirkstoffe C und D war der bislang als Worst-Case-Wirkstoff definierte Wirkstoff A weiterhin als Worst-Case-Wirkstoff definiert. Eine Bewertung der weiteren Gültigkeit der Einstufung als Worst-Case-Wirkstoff auf Basis der berechneten PDE-Werte für die Wirkstoffe A, C und D fehlte.

Zweitens: Mängel im PDE-Gutachten

Aus dem PDE-Gutachten selbst war nicht erkennbar, welche Datenbanken konkret zur Literaturrecherche verwendet worden waren. Es konnte daher nicht beurteilt werden, ob die Literaturrecherche vollständig im Sinne der EMA-Guideline erfolgte (siehe Kapitel H.3.3.7 und Kapitel 8.E.2.1 Der PDE und seine Ableitung – Grundlagen einer Risikobewertung).

Das PDE-Gutachten ermittelte den PDE-Wert für Wirkstoff A aus dem LOEL (Lowest Observed Effect Level). Die EMA-Guideline fordert jedoch zunächst die Ermittlung des NO(A)EL (siehe Kapitel H.3.3.7). Wird nicht der NO(A)EL verwendet oder existieren mehrere NO(A)ELs, muss begründet werden, warum welcher Wert für die weitere Berechnung herangezogen wird. Diese Begründung fehlte.

So vermeiden Sie diesen Fehler

Zum ersten Teil des Mangels:

Für die Einbindung der PDE-Werte in die Reinigungsvalidierung sollte ein konkretes Konzept existieren, das folgende Fragen beantworten können sollte:

  • Für welche Stoffe müssen PDE-Gutachten erstellt werden? Und für welche vielleicht nicht? Welche Kriterien werden dafür angelegt?
  • Können verschiedene Wirkstoffe für das PDE-Gutachten in einer Gruppe zusammengefasst werden? Was wäre hierfür erforderlich?
  • Wie fließt der PDE-Wert in die Herleitung des Worst-Case-(Wirk-)Stoffs ein? Welche Kriterien fließen neben dem PDE mit ein? In welcher Gewichtung? Gibt es Kriterien, die „immer“ zu einer Betrachtung im Rahmen der Validierung führen müssen?
  • Können PDEs/ADEs aus toxikologischen Betrachtungen in einem Nicht-Arzneimittel-Zusammenhang übertragen werden auf Arzneimittel? Welche (Mindest-)Kriterien müssen erfüllt sein?

Ein Ansatz zur Ermittlung des Worst-Case-Produkts ist in Kapitel 8.D Festlegung des Validierungsumfangs dargestellt. Hier sind als Auswahlkriterien beispielsweise Wirkstoffgehalt, Löslichkeit und therapeutische Dosis aufgeführt. Weitere Kriterien, die bislang ebenfalls Verwendung fanden, sind beispielsweise Reinigbarkeit und Toxizität. Gerade der Punkt „Toxizität“ kann nun sehr gut mit dem Ergebnis des PDE-Gutachtens untermauert werden und sollte entsprechend in die Auswahl des Worst-Case-Produktes einfließen. Dabei muss die Gewichtung der verschiedenen Auswahlkriterien risikobasiert erfolgen, wie in Abbildung 21.E-12 beispielhaft dargestellt wird.
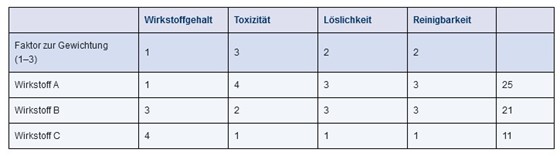
Abbildung 21.E-12 Beispiel einer Gewichtung von Auswahlkriterien für die Worst-Case-Substanz

In diesem Beispiel wird eine Bewertung von 1 bis 4 vorgenommen mit folgender Bedeutung:

  • Wirkstoffgehalt: sehr niedrig (1) bis sehr hoch (4)
  • Toxizität: sehr niedrig (1) bis sehr hoch (4)
  • Löslichkeit: sehr gut (1) bis sehr schlecht (4)
  • Reinigbarkeit: sehr gut (1) bis sehr schlecht (4)

Für die Auswahlkriterien erfolgt eine Gewichtung mit den Faktoren 1 bis 3. Die Gewichtung der Toxizität mit dem Faktor 3 bedeutet, dass der jeweilige Toxizitätswert mit 3 multipliziert wird, um die Toxizität stärker in die Endauswertung einfließen zu lassen.

Beispiel:

  • Ohne die Gewichtung beträgt die Summe der Bewertungsfaktoren für die Wirkstoffe A und B jeweils 11;
  • unter Berücksichtigung der Gewichtungsfaktoren erhält man für Wirkstoff A 25 und für Wirkstoff B 21; die Toxizität fließt also stärker in die Endauswertung ein.

Für eine solche Bewertung ist eine Gruppierung der PDE-Werte notwendig, z. B. PDE 1–50 µg/Tag zu „Toxizität hoch“ (Gruppe 3). Solche Gruppierungen können im Einzelfall die Kritikalität eines Wirkstoffes nicht ausreichend wiedergeben. In solchen Fällen muss der Wirkstoff aufgrund eines Einzelkriteriums, z. B. des PDE-Werts oder der Löslichkeit allein als Worst-Case-Wirkstoff betrachtet werden.

Für einzelne Wirkstoffe keinen PDE-Wert berechnen zu lassen, ist sehr schwer begründbar. Denn in diese Begründung muss neben anderen Kriterien wie Wirkstoffgehalt und Reinigbarkeit eben auch die Toxizität einfließen. Und wie untermauern Sie die – wenn nicht über den PDE-Wert?

Dazu vielleicht ein kleiner Ausflug in den US-amerikanischen Raum. Im 21 CFR 211 finden Sie an mehreren Stellen das Satzelement scientifically justified (wortwörtlich: wissenschaftlich begründet/gerechtfertigt). Behalten Sie dieses Schlagwort im Kopf, wenn Sie beispielsweise Wirkstoffe von der PDE-Berechnung ausschließen.


Egal was Sie tun – fragen Sie sich vorher:

Habe ich dafür wirklich eine Begründung, die auf wissenschaftlichen Daten basiert?


Für Aktivitäten, die Sie entsprechend SOPs oder anderen Vorschriften, wie beispielsweise Herstellvorschriften, durchführen, ist diese wissenschaftliche Begründung in der Regel gegeben. Aber sobald Sie sich in einem darüber hinaus gehenden Bereich befinden, denken Sie an diesen Merksatz.


Zum zweiten Teil des Mangels:

Die Firma sollte eigene Anforderungen an externe toxikologische Gutachten formulieren, die von „Nicht-Toxikologen“ überprüft werden können. Dabei geht es im Prinzip um eine „logische“ Nachvollziehbarkeit der Angaben des Toxikologen insbesondere zu folgenden Bereichen:

  • Art und Umfang der Literaturrecherche mit Angabe der Datenbanken
  • Kriterien zur Ableitung des relevantesten NO(A)EL oder Begründung der Verwendung eines LO(A)EL
  • Kriterien zur Ableitung der Korrekturfaktoren für die PDE-Berechnung

Dann können auch nicht-toxikologische Mitarbeiter die Einhaltung dieser Kriterien prüfen und grobe Fehler z. B. hinsichtlich der Literaturrecherche oder der nachvollziehbaren Dokumentation ausschließen.


Haben Sie Fragen oder Anregungen? Bitte schreiben Sie uns: redaktion@gmp-verlag.de

Lea Joos
Lea Joos

Folgende Beiträge könnten Sie auch interessieren

Swissmedic aktualisiert Wegleitung zur GMP-Konformität ausländischer Hersteller

Swissmedic aktualisiert Wegleitung zur GMP-Konformität ausländischer Hersteller

Swissmedic hat die Wegleitung „GMP-Konformität ausländischer Hersteller“ erneut überarbeitet. Die neue Version 7.0 ist seit dem 7. September 2026 gültig. Sie enthält insbesondere neue Regelungen zum Nachweis der GMP-Konformität von Herstellern, die von der US FDA inspiziert wurden.
Weiterlesen
Swissmedic aktualisiert Technische Interpretation zur Zusammenarbeit mit Pre-Wholesalern

Swissmedic aktualisiert Technische Interpretation zur Zusammenarbeit mit Pre-Wholesalern

Swissmedic hat die Technische Interpretation “Market release and distribution in cooperation with a pre-wholesaler” überarbeitet. Das Dokument regelt die Marktfreigabe und Distribution bei der Zusammenarbeit eines Zulassungsinhabers mit einem Pre-Wholesaler (Logistik- und Distributionsdienstleister).
Weiterlesen
News: Europa

IPEC aktualisiert zwei Leitfäden zu pharmazeutischen Hilfsstoffen

Die IPEC Federation hat zwei zentrale Leitfäden zu pharmazeutischen Hilfsstoffen aktualisiert. Der IPEC Composition Guide for Pharmaceutical Excipients (Version 3, 2026) beschreibt, wie Hersteller Zusammensetzungsprofile für Hilfsstoffe erstellen können.
Weiterlesen
Frage der Woche | GMP-Verlag

Warum ist die Planung des Inbetriebnahmezeitpunkts im Qualifizierungsprozess entscheidend?

Hier geht es zur Antwort:
Weiterlesen
Versorgungstechnik für Pharma-Reinräume – ein Praxisleitfaden

Versorgungstechnik für Pharma-Reinräume – ein Praxisleitfaden

Historisch gewachsene Planungsansätze bestimmen bis heute den Betrieb vieler Pharma-Reinräume, oft mit unnötig hohem Energieverbrauch. Moderne Reinraumtechnik zeigt, wie sich RLT-Anlagen und Versorgungssysteme GMP-konform, nachhaltig und wirtschaftlich betreiben lassen.

Weiterlesen
News: Europa

EDQM: Überarbeitete Leitlinie zu „Sister Files“

Das Europäische Direktorat für die Qualität von Arzneimitteln und Gesundheitsfürsorge (EDQM) hat seine Leitlinie für Anträge auf sogenannte „Sister Files“ (PA/PH/CEP (09) 141) überarbeitet. Ziel ist eine einheitlichere Anwendung des Verfahrens sowie mehr Klarheit bei der Einstufung und Bewertung entsprechender CEP-Anträge.
Weiterlesen
News: EMA

EMA: Rücknahme eines Zulassungsantrags wegen fehlender Bestätigung des GMP-Status

Die EMA berichtete, dass Scholar Rock Netherlands den Zulassungsantrag für Isembyld zurückgezogen hat, nachdem das Bewertungsverfahren bereits bis zur abschließenden Fragerunde fortgeschritten war. Nach vorläufiger Einschätzung der EMA konnte das Arzneimittel nicht zugelassen werden, da der Antragsteller keine Bestätigung dafür vorgelegt hatte, dass die Herstellungsstätte die EU-GMP-Anforderungen erfüllt.
Weiterlesen
Frage der Woche | GMP-Verlag

Welche Rolle spielt die Luftwechselrate und Luftwechselzahl in Reinräumen?

Hier geht es zur Antwort:
Weiterlesen
Validierung von KI-/ML-Systemen in GMP-Umgebungen: Anwendung des 7-Stufen-Modells der FDA

Validierung von KI-/ML-Systemen in GMP-Umgebungen: Anwendung des 7-Stufen-Modells der FDA

Künstliche Intelligenz gewinnt auch im GMP-Umfeld an Bedeutung und stellt Unternehmen vor neue regulatorische Herausforderungen. Zusammengefasst werden aktuelle regulatorische Entwicklungen, ein Validierungsrahmen auf Basis des FDA-7-Stufen-Modells sowie erste Praxiserfahrungen.

Weiterlesen
Vorheriges
Nächstes

Produkte zum Thema

Produktgalerie überspringen
GMP-BERATER | Personenlizenz | 12M

GMP-BERATER | Personenlizenz | 12M

Tausende Fachleute nutzen heute den GMP-BERATER, diese weltweit einmalige und umfangreichste Informationsbasis für die Gute Herstellungspraxis. Mit einer Personenlizenz kann ein User, mit der Firmenlizenz können beliebig viele User auf das Wissensportal zugreifen.Ca. 5.000 Seiten GMP-Praxiswissen mit Abbildungen und Formblättern:Praxisnahe Anleitung für die schnelle Umsetzung im BetriebDetaillierte Beschreibung von GMP-gerechten SystemenInternationale Gesetze und Richtlinien im Original, z. T. mit deutscher ÜbersetzungImmer aktuell durch regelmäßige AktualisierungenÜbersicht und Preise als PDF zum Ausdrucken60+ MusterdokumenteMuster-SOPsMuster-Formulare Muster-ProtokolleMuster-DokumentationenChecklistenProzessdiagramme (Flowcharts) Praxisbeispiele zur Anwendung von QRM (z. B. Risikoanalysen) Beispieldokumente zurQualifizierung und ValidierungFallbeispieleAlle Beiträge von praxiserfahrenen Autorinnen und Autoren aus Industrie und BehördeEin Team aus über 80 Expert*innen interpretiert behördliche Anforderungen und beschreibt deren Umsetzung in die Praxis. Die Autor*innen greifen zurück auf langjährige Erfahrung in der pharmazeutischen Industrie, Beratung und Behörde.

Lieferzeit ca. 2-5 Werktage nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP Compliance Adviser | Named User Licence | 12M

GMP Compliance Adviser | Named User Licence | 12M

The GMP Compliance Adviser is an online publication that covers all aspects of Good Manufacturing Practice (GMP) in one source.In the GMP Compliance Adviser you’ll find: GMP in Practice This part contains 21 chapters with GMP expert knowledge to base your decisions upon. It provides practical assistance with checklists, templates and SOP examples. It is written by more than 80 authors with hands-on experience directly linked to the industry. The individual chapters describe the different aspects of GMP in clear language. Technical, organizational and procedural aspects are covered.More than 700 checklists, templates and examples of standard operation procedures taken directly out of practice help you in understanding the GMP requirements.GMP RegulationsThese chapters cover the most important GMP regulations from Europe and the United States (CFR and FDA), but also PIC/S, ICH, WHO and many more.  Sample Documents In addition, the GMP Compliance Adviser contains many sample documents and practical examples that you can use.Download Advantages and Prices

Lieferzeit ca. 2-5 Werktage nach Zahlungseingang
1.368,00 € netto zzgl. MwSt.
GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

GMP:KnowHow Anlagenqualifizierung | Personenlizenz | 12M

Ihre Anlaufstelle für GMP-Wissen rund um die Qualifizierung von technischen Systemen und Anlagen. Das GMP:KnowHow Anlagenqualifizierung bietet Ihnen eine effiziente und klar strukturierte Lösung zur Qualifizierung von Pharmaanlagen. Das Wissensportal richtet sich an Mitarbeitende in der Pharmaindustrie, die einen Zugang zu praktischen Anleitungen und Beispieldokumenten brauchen und sich tiefer in die theoretischen Grundlagen der Anlagenqualifizierung einarbeiten wollen.  Das Portal liefert umfassenden Vorlagen und Arbeitshilfen, die sowohl die Erstqualifizierung als auch den gesamten Lebenszyklus einer Anlage abbilden. Alle Dokumente sind praxiserprobt und von Fachexperten erstellt. Die theoretischen Grundlagen zu den einzelnen Themen sind nur kurz angerissen. Für detaillierte Informationen wird auf die ausführlichen Kapitel des GMP-BERATERs verlinkt. Die entsprechenden Kapitel sind für Sie freigeschaltet.Übersicht und Preise als PDF zum Ausdrucken

Lieferzeit ca. 2-5 Werktage nach Zahlungseingang
810,00 € netto zzgl. MwSt.
SOP-Sammlung | Personenlizenz | 12M

SOP-Sammlung | Personenlizenz | 12M

Im Online-Portal finden Sie alle SOPs an einem Ort. Immer auf dem neusten Stand dank Abonnement. Neue SOPs und Aktualisierungen werden dem Online-Portal automatisch hinzugefügt. Alle Information dazu erhalten Sie über unseren Infoletter Insider. Übersichtliche Struktur, intuitive Navigation: Sie finden alles auf Anhieb. Oder Sie benutzen die praktische Volltextsuche. Für die individuelle Bearbeitung steht jede SOP mit einem Klick zum Download zur Verfügung. Die SOPs beschreiben GMP-relevante Kernprozesse für ein fiktives Pharmaunternehmen mit Schlüsselpersonen und Verantwortungsbereichen. Dazu gibt es Erklärungen und nützliche Umsetzungstipps. In einem schlüssigen SOP-Konzept liegt enormes Potenzial für den reibungslosen Ablauf von GMP-Prozessen! Sie erhalten jede SOP als bearbeitbare Datei, die Sie für Ihre Zwecke anpassen können. Die SOPs berücksichtigen die aktuellen regulatorischen GMP-Anforderungen. Sie dienen Ihnen so als Vorlage für neu zu erstellende SOPs und zur Optimierung vorhandener SOPs. Kommentare und Umsetzungstipps unterstützen Sie bei der Anpassung der Muster-SOPs an Ihre Unternehmensabläufe. Unsere Redaktion ist für Sie da: Sie erhalten schnell persönliche Antworten.Übersicht und Preise als PDF zum Ausdrucken

Lieferzeit ca. 2-5 Werktage nach Zahlungseingang
1.695,00 € netto zzgl. MwSt.